通讯作者:卢怡君
通讯单位:香港中文大学
DOI:10.1021/acsenergylett.6c02652

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
由于成本低且硫资源丰富,多硫化物液流电池正逐渐成为大规模储能领域极具前景的候选技术。然而,多硫化物基RFB的功率输出通常显著低于VRFB,长期循环性能通常仅在40 mA cm−2或更低时才能实现。迄今为止,多硫化物液流电池在高于100mA cm−2下实现稳定长期运行尚未得到证实,而内在机制也仍知之甚少。知识空白引出了两个基本问题:电流密度如何影响多硫化物液流电池的寿命?何种降解机制主导了最终失效?
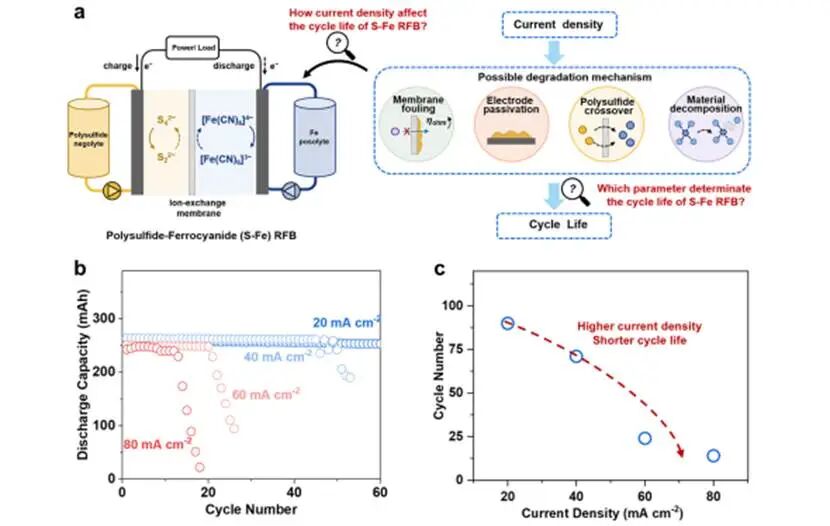
图1.(a)基于多硫化物的RFBs工作原理及所提出的降解途径示意图;(b)S-Fe RFBs在20至80mA cm−2范围内的循环稳定性(10mL 1M K2S4溶于1M KOH中,与50mM FMN-Na|Nafion 117膜|20mL 0.5 M K4Fe(CN)6溶于1MKCl组成体系);(c)S-Fe RFBs中循环次数与电流密度之间的关系
作者团队首先研究了多硫化物–亚铁氰化物RFB(S-Fe RFB)中电池循环寿命与电流密度之间的关系,其中负极电解液为1M K2S4,50mM FMNNa作为分子催化剂,正极电解液为0.5M二茂铁电解液。使用商用Nafion 117阳离子交换膜时,电池循环寿命对工作电流密度表现出明显的依赖性,较高的电流密度会导致电池衰减显著加快(在20mA cm⁻²下运行的电池可超过60次循环,而在80mA cm⁻²下运行的电池则少于20次循环)。当以时间为基础进行评估时,此趋势更加明显。
为排除由离子传输路径堵塞引起的膜失效,将循环使用的膜重新置于由新电极和电解质组成的全新电池中。恢复后的容量与初始电池相当,表明膜并非电池失效的原因;进一步,在60mA cm−2下将Nafion 117替换为一种可抑制交叉渗透的增强型离子选择性膜(CRIS膜)。此处使用的CRIS膜由Nafion 117基底(183μm)涂覆一层厚度约为5−7μm的碳层构成;配备CRIS膜的电池在超过100次循环后仍未出现容量衰减(而Nafion 117电池仅能维持约20次循环)。结果表明抑制多硫化物交叉渗透可显著改善循环稳定性。然而,仅凭交叉渗透本身尚不足以充分解释高电流密度下失效加速的现象。在以交叉渗透为主导的体系中,提高电流密度会缩短每个充放电循环的时长,从而降低每循环的交叉渗透损失;从原理上讲,应能延长循环次数。因此,本文观察到的相反趋势表明还存在一种与电流密度强耦合的额外降解途径。
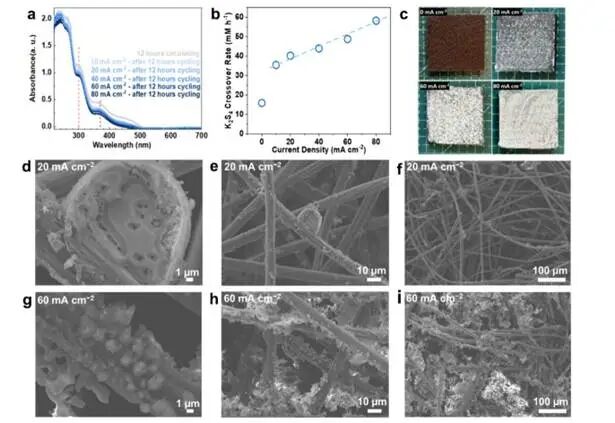
图2.(a)未循环或在不同电流密度下循环12小时后负极电解液的UV−vis光谱;(b)RFBs中不同电流密度下的平均K2S4交叉速率;(c)正极侧碳毡循环12小时后的光学图像;正极侧碳毡在(d−f)20mA cm−2或(g−i)60mA cm−2下循环12小时后的SEM图像
在300 nm和365 nm处分别对应K2S2和K2S4物种的特征吸收峰,显示出浓度与施加电流密度之间的趋势关系。经过12小时恒流循环后,紫外–可见光谱显示在80mA cm−2下循环的电池多硫化物浓度显著降低,而在低电流密度20mA cm−2下循环的电池吸光度仅轻微下降。定量分析表明交叉渗透速率与工作电流密度之间呈近似线性关系。而且,即使在12小时静置(无充放电过程)后,仍可观察到多硫化物浓度的可测量下降,表明存在由基线交叉渗透驱动的固有液体通量和浓度梯度。因此,恒流操作下观察到的额外交叉渗透现象表明存在电流依赖性的传输贡献,很可能与施加电场下的离子迁移有关。因此,多硫化物的交叉行为可以分解为两个不同的组成部分:静态迁移和电场驱动迁移,其中前者受浓度梯度的控制,而后者受电流密度的控制。
光学图像和扫描电子显微镜(SEM)图像显示,在相同循环时间下,采用较高电流密度循环后,硫的积累量显著增加。在低电流密度下,硫沉积物以离散的、体积较大的颗粒形式分布于碳纤维表面。相比之下,高电流密度循环则会产生更细且分布更密集的硫沉积物,沉积物沿碳纤维的纵向延伸,从而实现更广泛的表面钝化。然而,由于多硫化物交叉渗透在高电流密度下也更为明显,因此有更多硫可用于沉积。此现象引发了一个疑问:高电流密度下电池失效加速是否仅仅是由于多硫化物交叉渗透增加,进而导致硫积累加快所致?如果确实如此,则应存在一个关键的硫积累阈值;一旦超过该阈值,无论施加何种电流密度,电池都会发生失效。
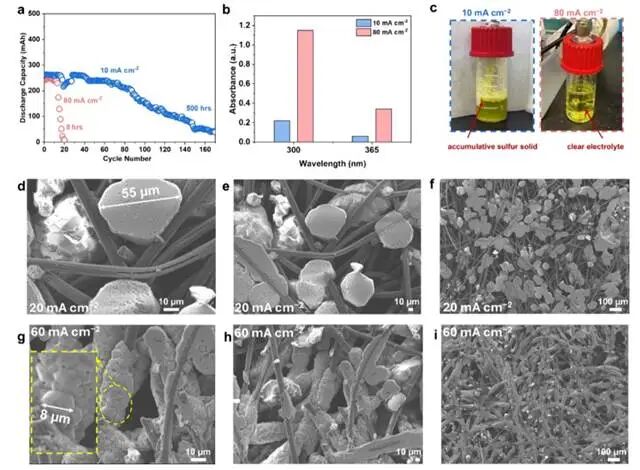
图3.(a)S-Fe RFBs在10和80mA cm−2下循环的稳定性(使用1M K2S4溶于1M KOH中的10mL溶液,搭配50mM FMN-Na|Nafion117膜|20mL 0.5M K4Fe(CN)6溶于1M KCl的体系);(b)循环失败的阴离子电解质中多硫化物物质的吸光度;(c)电池故障后阳离子电解质池的光学图像;(d−f)在20mA cm−2下电沉积形成的硫沉积形貌的SEM图像;(g−i)在60mA cm−2下的对应图像
随后,分析了电池失效时(容量降至原始容量的<30%)在不同电流密度下电解液的紫外—可见光谱及残留多硫化物浓度。以10mA cm−2循环的电池循环寿命显著延长,在达到完全容量衰减前可维持超过500h;而以80mA cm−2循环的电池则在数小时后不久即失效。失效负极电解液的紫外—可见光谱显示以10mA cm−2循环的电池残留多硫化物浓度明显更低,表明多硫化物跨膜渗透的累积量更大。
进一步研究了硫在水性介质中的电沉积过程,在低电流密度下,硫形成较大的独立颗粒;在20mA cm−2时,颗粒直径约为55μm。随着电流密度的增加,沉积物逐渐演变为更小且分布更密集的颗粒,同时成核密度明显增加。在40mA cm−2时,孤立颗粒与聚集沉积物共存;而在60mA cm−2时,尺寸显著更小的硫颗粒(∼8μm)在碳纤维上形成致密且相互连通的沉积物。即使硫沉积量相同,高电流密度下形成的更细且更具连通性的沉积物会更快覆盖碳纤维表面,从而加速电极钝化,并阻碍后续的电化学反应。
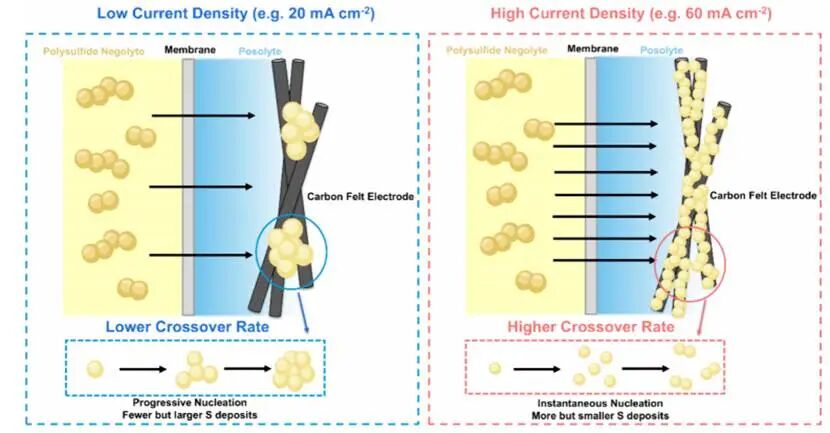
图4.由多硫化物交叉速率和硫沉积形貌决定的多硫化物基RFBs电流密度依赖性降解机制示意图
定量交叉扩散测量和形态学分析表明多硫化物RFBs在高电流密度循环下的失效,源于加速的多硫化物交叉扩散与电流依赖性硫沉积的耦合作用。在低电流密度下,多硫化物物种的交叉扩散相对缓慢,因此产生的硫量有限,硫以离散的粗颗粒形式沉积在碳纤维上。此类局部沉积仅会阻塞电极表面的很小一部分,从而保留电化学活性位点,并为电解质传输提供开放通道。因此,在发生明显的性能退化之前,电极可以容忍相对较大的累积量的多硫化物交叉,表明对硫积聚的容忍度更高。相比之下,高电流密度会加速多硫化物交叉渗透,并促使形成更细密、分布更均匀的硫沉积物;沉积物会逐步沿电极–膜界面处的碳纤维形成致密且连续的层,从而降低电极对硫积累的耐受性。形貌会迅速使多孔碳毡网络钝化,限制电解液的渗透,同时阻碍质量传输和界面电荷转移。由此导致的电极钝化会引起容量快速衰减和电池过早失效。研究结果表明决定多硫化物基RFBs的电流密度依赖性循环稳定性的关键因素,是硫沉积形貌,而不仅仅是交叉渗透量。
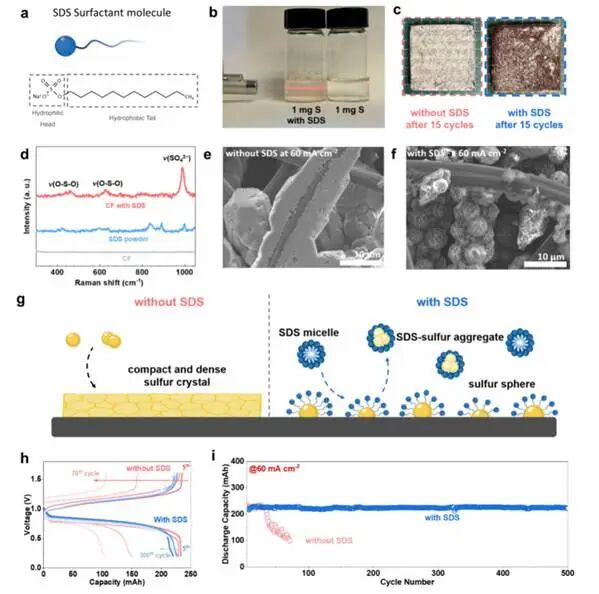
图5.(a)SDS分子的分子结构;(b)将硫固体加入5mL含SDS或不含SDS溶液中的光学图像;(c)在含或不含SDS的S-Fe RFBs中经过15次循环后的碳毡光学图像;(d)含或不含SDS添加剂的电极的拉曼光谱;(e)在不含SDS的电解质中以60mA cm−2电沉积获得的硫沉积形貌的SEM图像;(f)在含SDS的电解质中获得的图像;(g)SDS表面活性剂添加剂对硫形貌及SDS-硫聚集体形成的影响示意图;(h)在60mA cm−2下,含或不含SDS添加剂的S-Fe RFB的电压曲线(1M K2S4溶于1M KOH中,加入50mM FMNNa|Nafion 212膜|20mL 0.5M K4Fe(CN)6溶于1M KCl中,并加入0.7g SDS);(i)在60mA cm−2下,含或不含SDS添加剂的S-Fe RFB的循环稳定性
为延长S-Fe氧化还原液流电池的循环寿命,在正极电解液中引入了一种表面活性剂添加剂,以调控硫沉积。电解液添加剂调控在水系电池中广泛应用,可通过调节界面反应路径和沉积行为,从而提高电化学可逆性和稳定性。在添加剂中,表面活性剂由于具有自组装行为和界面吸附效应,在电沉积中作为形貌导向剂尤为有效。十二烷基硫酸钠(SDS)因其由疏水性烷基链和亲水性硫酸盐头基组成的两亲性结构,被选作概念验证型添加剂。在水系电解液中,SDS可在本体溶液中自组装成胶束,并吸附在电极—电解液界面处。胶束的疏水性胶束核心可包裹硫颗粒,从而促进其分散并抑制其在水系电解液中的颗粒团聚。将SDS加入正极电解液后,硫沉积物更易分散并从碳毡上脱离,从而重新暴露出电化学活性表面。为直接探究SDS在去除沉积硫方面的作用,将硫钝化碳毡电极分别在含SDS溶液或去离子水中搅拌相同时间。大量硫从电极上脱离并分散到SDS溶液中;而在用去离子水处理后,硫则主要仍保留在碳毡上。DLS测量进一步表明,分散相的流体力学尺寸随硫含量的增加而增大,从约459nm增至825nm,证实了SDS相关硫聚集体的形成以及SDS与硫之间的相互作用。拉曼光谱证实了SDS在碳毡电极上的吸附;其中,400-1000 cm-1范围内的峰归属于SDS分子的硫酸根头部。而且,SDS也显著改变了硫的本征电沉积行为:在无添加剂电解质中沿碳纤维形成的细长沉积物被更离散、呈球形的颗粒所取代。形貌转变表明SDS的界面吸附改变了硫的成核与生长,从而抑制了碳纤维上致密且连续绝缘沉积物的形成。总体而言,SDS通过两种互补效应缓解电极钝化:SDS与硫的相互作用促进了沉积硫的分散与去除,而界面吸附则调控硫的成核与生长,使其形成致密程度较低的沉积形貌。这些效应共同作用保留了可接触的活性位点并开辟了电解质传输路径,从而显著延长了基于多硫化物的RFBs的寿命。为了验证SDS对长期循环稳定性的影响,在正极电解质侧组装了含S-Fe RFB的SDS添加剂。采用Nafion 212膜以实现更高的能量效率。而且,含SDS的电池在高电流密度60mA cm−2下可稳定运行超过500个循环,而无添加剂的电池则在30个循环内表现出明显的容量衰减。与其他采用未改性Nafion膜的多硫化物基RFB相比,含SDS的S-Fe RFB在高电流密度运行下展现出报道中最高的循环稳定性之一。