
第一作者:张文全
通讯作者:候利强
通讯单位:青岛科技大学

开发高效且稳定的析氧反应催化剂对于实用化海水电解至关重要。本工作报道了一种通过在Co(OH)₂纳米棒阵列上外延生长NiFe层状双氢氧化物纳米片构筑的层级异质结构。在析氧反应过程中,该预催化剂原位发生表面重构,转化为活性相NiFeOOH和CoOOH。正是在此原位形成的异质界面处,建立了针对氯离子腐蚀的双重防御机制:(1) 内建电场诱导NiFeOOH相电子富集,产生静电屏蔽排斥Cl⁻;(2) CoOOH中的高自旋Co³⁺位点强烈吸附Cl⁻,形成致密的Co-Cl层作为物理屏障。这种协同作用有效保护了活性位点,使催化剂在碱性海水中表现出卓越性能,在500 mA cm⁻²电流密度下具有358 mV的低过电位,并维持了超过4600小时的出色稳定性。在真实海水阴离子交换膜电解槽中,基于该催化剂的电极达到6 A cm⁻²仅需2.34 V,同时在1 A cm⁻²电流密度下稳定运行超过250小时。本研究强调了设计动态界面对于创制用于可持续制氢的高耐久性电催化剂的重要性。
感谢青岛科技大学候利强老师供稿!
本文所用
海水AEM流动电解槽
由武汉之升新能源有限公司提供
《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
在全球对清洁可持续能源需求日益增长的背景下,氢作为一种关键能源载体受到广泛关注。在各种生产方法中,由可再生能源驱动的电化学水分解被认为是绿色制氢的关键途径。然而,淡水资源的匮乏严重制约了传统水电解技术的大规模应用。直接海水电解利用海水资源丰富的优势,被视为一种极具前景的替代方案。尽管如此,海水复杂的化学环境,特别是氯离子引起的严重腐蚀问题,对其实际应用提出了重大挑战。作为电解过程中的关键步骤,阳极析氧反应不仅因其缓慢的动力学需要高过电位,而且容易受到氯氧化反应的竞争,导致催化剂结构腐蚀和性能快速衰减。因此,开发在工业电流密度下兼具高活性和优异耐氯离子腐蚀性能的析氧反应电催化剂已成为该领域的重要研究方向。
层状双氢氧化物,特别是镍铁基层状双氢氧化物,因其独特的层状结构和可调的电子特性,在碱性介质中表现出出色的析氧反应催化活性。然而,这些材料仍面临活性位点有限、本征导电性差以及纳米片易堆叠等局限性,这阻碍了它们在高电流密度下的应用。为克服这些限制,研究人员提出通过在三维纳米阵列基底上生长二维层状双氢氧化物纳米片来构建层级异质结构。这种结构不仅能有效增加活性位点的暴露并促进电子传输,还能优化电解质渗透和气泡释放,从而显著增强高电流密度下的反应稳定性。尽管取得了这些进展,氯离子诱导的催化剂腐蚀仍然是层状双氢氧化物材料在真实海水电解质中面临的主要障碍。仅提高本征析氧反应活性不足以确保长期稳定运行;必须通过合理的材料设计和界面工程来主动抑制氯离子的吸附和氧化。
近期研究表明,异质结界面工程能有效诱导内建电场的形成,进而建立局部静电势垒以排斥氯离子。例如,在CuO/ZnFe₂O₄异质结中,电子从具有较低功函数的ZnFe₂O₄转移到CuO,形成从前者指向后者的内建电场。这导致电子在CuO侧积累,产生对Cl⁻的静电排斥,减少其在活性位点上的吸附。然而,仅依赖内建电场存在保护不完全的风险,因为异质结内的某些区域可能仍暴露于氯离子环境中,导致局部腐蚀。因此,理想的催化剂设计应结合两种互补的氯离子抑制机制:一方面通过内建电场在某些区域实现静电屏蔽;另一方面引入能与氯离子强吸附的金属位点,在其表面形成致密的钝化层,从而阻挡Cl⁻的进一步向内扩散。例如,有报道称Os-Ni₄Mo/MoO₂催化剂利用Os与Cl⁻之间的强吸附作用构建了Os-Cl保护层,有效地将活性位点与氯离子隔离。在羟基氧化物体系中,Co²⁺/Co³⁺通常处于高自旋态,其t₂g轨道电子与Cl⁻的p轨道之间能发生显著的σ–反键和π相互作用,表现出优于Ni²⁺/Ni³⁺和Fe³⁺/Fe⁴⁺的氯离子吸附能力。这使得Co成为构建“牺牲吸附层“的合适组分。
1.NiFe LDH/Co(OH)₂的合成与结构
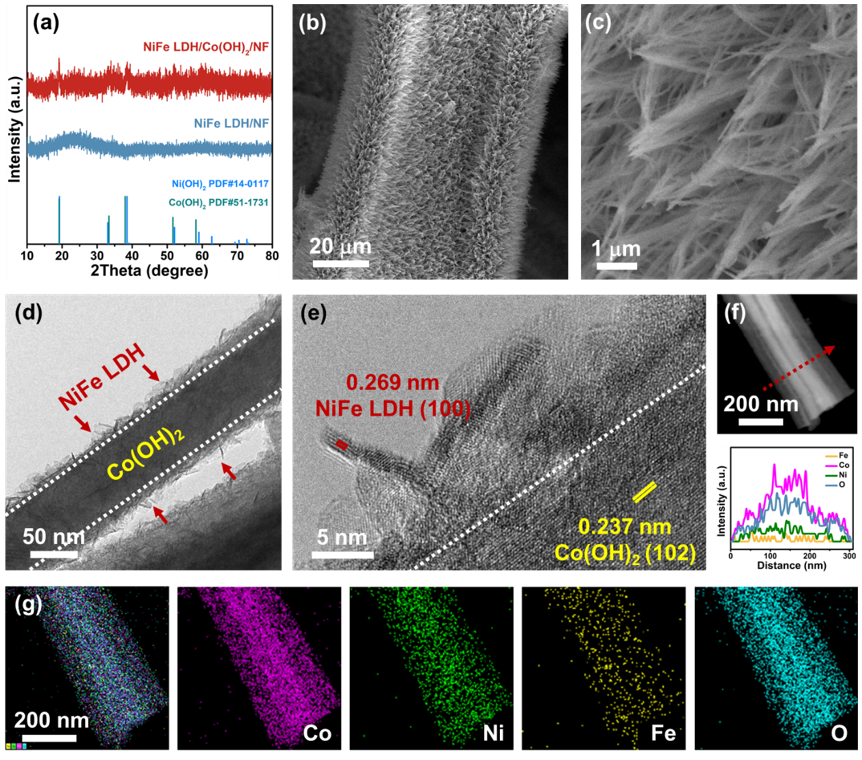
图1:NiFe LDH/Co(OH)₂/NF异质结构催化剂的物相与微观结构表征。(a) NiFe LDH/Co(OH)₂/NF 和 NiFe LDH/NF的X射线衍射图谱。(b) NiFe LDH/Co(OH)₂/NF的典型扫描电镜图像。(c) 单个NiFe LDH/Co(OH)₂异质结构纳米棒的透射电镜图像。(d) 透射电镜图像。(e) 异质结构界面的高分辨率透射电镜图像。(f) 上:一根纳米棒的STEM图像。下:沿上图中箭头方向的EDS线扫描元素分布曲线。(g) 对应于(f)中区域的EDS元素面扫图。
采用分步策略在泡沫镍上成功构建了层级异质结构催化剂。首先,通过水热法在三维多孔的泡沫镍上原位生长Co(OH)₂纳米棒阵列,形成Co(OH)₂/NF前驱体。衍射峰与β-Co(OH)₂ (JCPDS#30-0443)的标准图谱高度吻合,明确证实了目标相的成功形成,为后续分析提供了所需的基线(附图S1)。随后,通过电化学沉积方法在Co(OH)₂纳米棒上外延生长NiFe层状双氢氧化物纳米片,最终得到NiFe LDH/Co(OH)₂/NF复合材料。外延生长得益于Co(OH)₂基底与层状双氢氧化物相之间较小的晶格失配和结构相容性,这最小化了异相成核的界面能。作为对比,同时制备了直接在泡沫镍上沉积的NiFe层状双氢氧化物(记为NiFe LDH/NF)。通过X射线衍射分析了材料的晶体结构。如图1a所示,NiFe LDH/NF的X射线衍射图谱显示,层状双氢氧化物的特征峰宽而弱,表明其典型的非晶或低结晶度结构。相比之下,NiFe LDH/Co(OH)₂/NF的X射线衍射图谱清晰显示出对应于Co(OH)₂相的衍射峰,以及与NiFe层状双氢氧化物层状结构一致的特征(峰位置类似于Ni(OH)₂, JCPDS#14-0117)。该结果初步证实了Co(OH)₂纳米棒的成功合成,并表明在其上生长的NiFe层状双氢氧化物纳米片相较于直接沉积的样品具有更高的结晶有序度,暗示Co(OH)₂纳米棒阵列可能充当了良好的晶格匹配模板,诱导了NiFe层状双氢氧化物的定向结晶生长。
通过扫描和透射电子显微镜对材料的形貌和微观结构进行了深入研究。如附图S2所示,直接在泡沫镍上沉积的NiFe LDH/NF呈现出由堆叠纳米片组成的团聚颗粒状结构,这可能导致活性位点被遮蔽,不利于质量传输。相比之下,NiFe LDH/Co(OH)₂/NF显示出截然不同的形貌(图1b-d, S3-S4):垂直排列的Co(OH)₂纳米棒构成了坚固的一维骨架,而超薄的NiFe层状双氢氧化物纳米片垂直且均匀地生长在整个纳米棒表面,形成开放的三维层级结构。这种独特的“纳米棒支撑纳米片“阵列构型不仅显著增加了比表面积,为反应提供了丰富的活性位点,更重要的是,其开放的多孔通道有利于电解质的快速渗透和反应生成氧气气泡的及时脱附,这对于维持高电流密度下的结构稳定性和反应动力学至关重要。
高分辨率透射电子显微镜图像(图1e)提供了界面结构的关键证据:在纳米棒的芯部区域观察到间距为0.23 nm的清晰晶格条纹,对应于Co(OH)₂的(102)晶面;而在边缘区域观察到间距为0.27 nm的晶格条纹,属于NiFe层状双氢氧化物的(100)晶面。这两种晶格结构在界面处紧密接触,形成了清晰的异质结,为界面处的电荷重排和内建电场的形成奠定了结构基础。为了研究元素分布,进行了STEM-EDS线扫描和元素面扫。沿纳米棒径向的线扫描结果(图1f)显示,Co和O的信号在纳米棒中心最强,向外逐渐减弱。相比之下,Ni和Fe的信号在整个纳米棒上均显示出高强度和均匀分布。这一特征有力地表明,NiFe层状双氢氧化物纳米片不仅覆盖在Co(OH)₂纳米棒表面,还可能通过深入的界面相互作用(如渗透或包覆)形成均匀的复合结构。元素面扫(图1g)进一步揭示Ni、Fe、Co和O元素在整个纳米结构中均匀分布,表明成功构建了成分均匀的NiFe LDH/Co(OH)₂异质结构,确保了活性位点的均匀暴露。因此,通过上述表征证实的具有清晰异质结界面的层级结构,被认为是实现卓越性能的关键。它协同地结合了最佳的质量传输和为实现高效电荷转移而设计的界面工程,从而为将在后续电化学测试中展示的出色耐氯离子腐蚀性能奠定了结构基础。
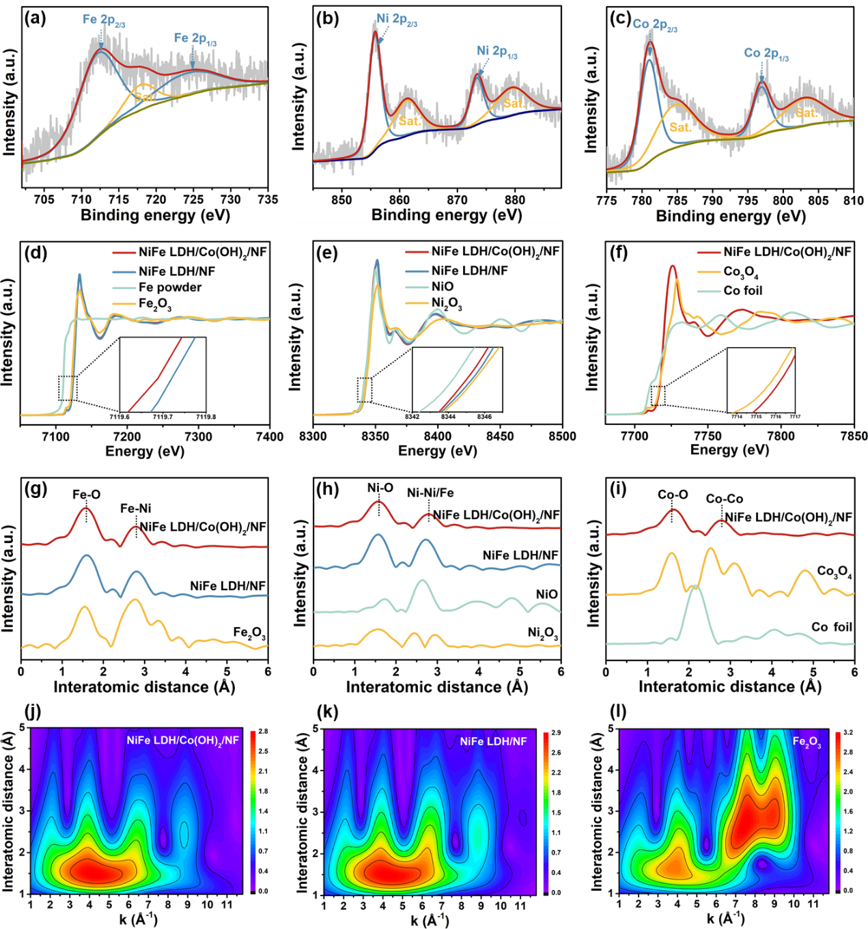
图2:NiFe LDH/Co(OH)₂/NF异质结的电子结构与配位环境分析。NiFe LDH/Co(OH)₂/NF的高分辨率X射线光电子能谱:(a) Fe 2p, (b) Ni 2p,(c) Co 2p。 (d-f) [Fe、Ni和Co元素的K-edge XANES谱。] (g-i) Fe、Ni和Co元素的R空间EXAFS谱。(j-l) Fe、Ni和Co元素的小波变换分析图。
为了更深入地了解NiFe LDH/Co(OH)₂/NF催化剂表面的化学态和电子结构,进行了系统的X射线光电子能谱和X射线吸收精细结构谱分析。X射线光电子能谱结果(图2a-c)显示,Fe 2p谱在712.68 eV和725.03 eV处显示出两个特征峰,分别对应于Fe³⁺的2p₃/₂和2p₁/₂能级。Ni 2p谱在855.73 eV和873.63 eV处显示信号,对应于Ni²⁺物种。Co 2p谱在781.08 eV (Co 2p₃/₂)和796.88 eV (Co 2p₁/₂)处显示峰,进一步证实Co主要处于+2氧化态。此外,O 1s谱(附图S5)可以拟合为三个组分:晶格氧 (M–O, 529.28 eV)、羟基 (M–OH, 530.88 eV) 和表面吸附水 (532.58 eV),这与层状双氢氧化物的典型特征一致。这些X射线光电子能谱结果共同证实了NiFe LDH/Co(OH)₂/NF复合结构的成功构建,并为理解其界面电子调控行为提供了基础。
为了更准确地揭示体相中金属元素的氧化态和局域配位环境,进行了X射线吸收精细结构谱测量。Fe K-edge XANES谱(图2d)显示,NiFe LDH/Co(OH)₂/NF和NiFe LDH/NF的吸收边位置均接近Fe₂O₃参比样,证实Fe的主要氧化态为+3。然而,插图清晰显示NiFe LDH/Co(OH)₂/NF的吸收边能量略微向低能方向移动,表明异质结中的Fe获得了一些电子,其平均氧化态略低于对照样品。类似地,Ni K-edge XANES谱(图2e)显示Ni主要处于+2氧化态,并且NiFe LDH/Co(OH)₂/NF的吸收边也发生了轻微负移,表明由于异质结的形成,Ni的氧化态也有所降低。相比之下,Co K-edge XANES谱(图2f)显示,NiFe LDH/Co(OH)₂/NF中Co的吸收边位置显著向高能方向移动,其价态接近Co₃O₄ (Co(8/3)+),明确证实Co处于相对更高的氧化态。这些XANES结果共同指向一个关键的电子相互作用:在NiFe LDH和Co(OH)₂形成的异质结界面处,发生了从Co物种到Ni/Fe物种的定向电子转移。此过程使Co中心部分失去电子,氧化态升高,而Ni和Fe中心获得电子,氧化态相对降低。
为了进一步研究局域原子结构的演变,进行了EXAFS分析。在Fe的R空间谱图(图2g, S6,表S1)中,与NiFe LDH/NF相比,NiFe LDH/Co(OH)₂/NF中Fe-O配位壳层的主峰明显向更短的键长方向移动。这直接证明了Fe局域配位环境的收缩和重构,可能涉及Fe-O键长的缩短,这与Fe位点电子密度增加的结论高度一致。这种优化的配位环境有利于析氧反应过程中更高效的氧化还原转变。相比之下,Ni的R空间谱图(图2h, S7,表S1)显示Ni-O配位无明显变化,表明Ni位点可能主要充当电子转移的“桥梁“或“电子库“,其第一配位壳层未发生剧烈重排。对于Co位点(图2i, S8,表S1),清晰观察到Co-O和Co-Co配位路径,证实Co(OH)₂纳米棒维持了其基本晶体结构框架。此外,小波变换分析(图2j-l, S9-S10)从三维角度进一步揭示了Fe、Ni和Co的配位环境特征。强度和分布宽度的差异进一步证实了异质结形成后各自金属位点配位结构的具体变化。因此,深入的电子结构分析为异质结界面处电子从Co向Ni和Fe位点重新分布提供了直接证据。这种电子调制优化了Fe活性位点的局域配位环境,最重要的是,诱导了内建电场的形成,使NiFe LDH侧富集电子。观察到的这种富电子态与静电排斥Cl⁻的能力相符,从而为所提出的双重防御机制提供了强有力的电子层面支持,这将在后续讨论中与电化学性能进一步关联。
2.NiFe LDH/Co(OH)₂/NF的电催化活性
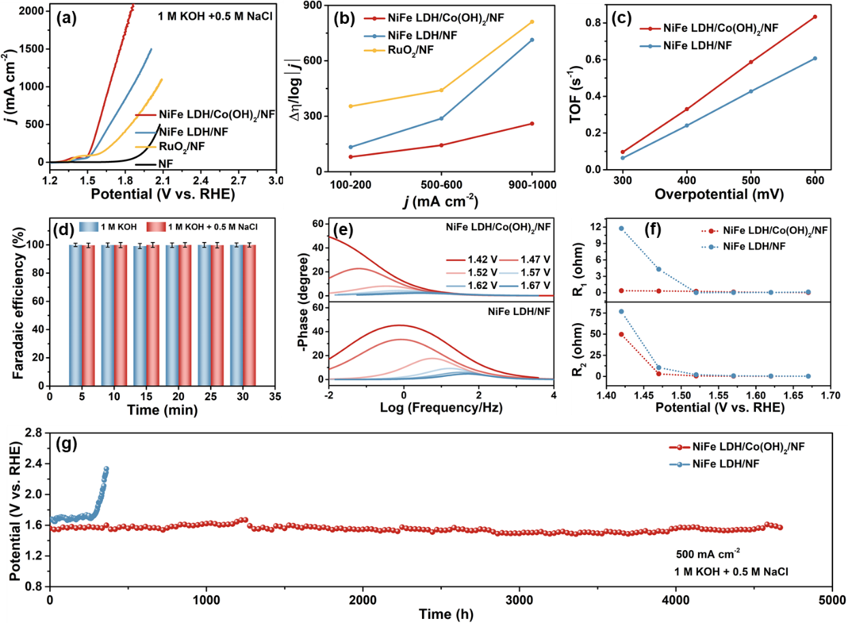
图3:NiFe LDH/Co(OH)₂/NF在碱性模拟海水中的电催化析氧反应性能及机理研究。(a) 不同催化剂在1 M KOH + 0.5 M NaCl电解质中的线性扫描伏安曲线。(b) 不同催化剂在特定电流密度范围内的动力学参数(Δη/Δlog|j|)比较。(c) NiFe LDH/Co(OH)₂/NF 和 NiFe LDH/NF基于电化学活性面积的周转频率比较。(d) [NiFe LDH/Co(OH)₂/NF在1000 mA cm⁻²电流密度下的法拉第效率测试结果。] (e) NiFe LDH/Co(OH)₂/NF 和 NiFe LDH/NF的Bode相位曲线。(f) NiFe LDH/Co(OH)₂/NF 和 NiFe LDH/NF在不同施加电位下R₁和R₂电阻的变化趋势。(g) NiFe LDH/Co(OH)₂/NF 和 NiFe LDH/NF在500 mA cm⁻²电流密度下的长期稳定性测试比较。
在明确了材料的微观结构和电子特性后,作者进一步评估了它们在碱性模拟海水(1 M KOH + 0.5 M NaCl)中的电催化析氧反应性能。线性扫描伏安曲线清晰显示(图3a),NiFe LDH/Co(OH)₂/NF异质结构在所有对比样品中表现出最佳的催化活性。其性能优势在工业级电流密度下尤为显著:达到500 mA cm⁻²仅需358 mV的过电位,远低于NiFe LDH/NF的452 mV、商业RuO₂的616 mV和空白泡沫镍的844 mV。当电流密度增加到1000 mA cm⁻²时,其过电位为440 mV,而NiFe LDH/NF和RuO₂分别需要628 mV和828 mV。更令人印象深刻的是,该催化剂在高达2000 mA cm⁻²的电流密度下仍能保持617 mV的低过电位,充分展现了其满足工业析氧需求的巨大潜力。为了探究其优异的反应动力学,作者分析了催化剂的Tafel斜率(附图S11)。NiFe LDH/Co(OH)₂/NF的Tafel斜率为80 mV dec⁻¹,显著小于NiFe LDH/NF和RuO₂,表明其具有更快的反应速率和更优的电荷转移动力学。为了更细致地理解不同电流密度区域的动力学行为,作者引入了Δη/Δlog|j|比率分析(图3b)。该参数直观地反映了过电位随电流密度增加的速率;数值越低代表动力学越有利。结果显示,随着电流密度从100-200 mA cm⁻²增加到900-1000 mA cm⁻²,NiFe LDH/NF和RuO₂的Δη/Δlog|j|值均急剧增加,表明在高负荷下反应速率受到严重限制。形成鲜明对比的是,NiFe LDH/Co(OH)₂/NF在整个测试范围内都保持着较低的比率值,证明即使在极端电流密度下,它也能维持快速且稳定的析氧反应过程。
通过周转频率评估了本征活性,其中活性位点数量(m)通过积分循环伏安法中Ni²⁺/Ni³⁺ (或M²⁺/M³⁺)氧化还原峰下的电荷得出,假设每个表面金属原子对该过程贡献一个电子。如图3c和附图S12所示,在600 mV过电位下,NiFe LDH/Co(OH)₂/NF的周转频率值高达0.833 s⁻¹,优于NiFe LDH/NF。这表明异质结界面处的电子调控有效提升了每个活性位点的催化效率。此外,通过排水法测量的法拉第效率接近100%(图3d, S13),证实无论在碱性还是碱性海水环境中,电流几乎全部用于催化水分解产氧,而非副反应。更重要的是,通过DPD比色法对电解质进行检测,发现在NiFe LDH/Co(OH)₂/NF催化析氧反应过程中未检测到次氯酸盐的生成。这两项结果共同证明了该催化剂近乎完美的反应选择性,这是其能够有效避免竞争性氯氧化反应并实现长期稳定运行的关键原因。为了阐明析氧反应过程中的内在机制,进行了原位电化学阻抗谱测试(附图S15)。Bode图(图3e)显示,与NiFe LDH/NF相比,NiFe LDH/Co(OH)₂/NF的相位角对电位变化更敏感,表明其界面电荷转移过程对电位高度响应。通过等效电路拟合(附图S16),作者量化了溶液电阻(Rₛ)、催化剂内部电子传输电阻(R₁)以及析氧反应过程中界面电荷转移电阻(R₂)。如图3f所示,随着施加电位的增加,所有催化剂的电阻均逐渐降低,但NiFe LDH/Co(OH)₂/NF的R₁和R₂值始终最低。该结果证实,异质结结构不仅提高了整体电导率,还显著加速了析氧反应过程中的电荷转移和表面去质子化步骤,使催化剂能够更早、更有效地进行电化学氧化和活性相重构。最后,在500 mA cm⁻²的工业级电流密度下对催化剂的稳定性进行了严苛测试(图3g)。NiFe LDH/Co(OH)₂/NF展现了无与伦比的耐久性,在碱性模拟海水中稳定运行超过4600小时而无明显衰减。相比之下,NiFe LDH/NF仅运行278小时后便迅速失活。催化剂的卓越稳定性得到了其保持结构完整性的直接证据的支持。首先,运行后的扫描电镜表征证实,NiFe LDH/Co(OH)₂/NF电极的三维多孔纳米结构在测试后保持完好,无明显机械失效迹象(附图S17)。作为形貌分析的补充,对催化剂溶解进行了定量评估。对稳定性测试期间采集的电解质进行的ICP-OES分析监测了Fe、Co和Ni离子的浸出情况。如附图S18所示,所有金属的浓度均保持在极低的十亿分之一(ppb, µg L⁻¹)水平。Co和Ni的浓度在快速初始下降后稳定在接近背景值的水平,而Fe的含量始终极低。这些数据提供了直接的元素层面证据,表明催化剂在严苛的碱性海水环境中经历了可忽略的溶解或腐蚀。总之,保持的形貌和最小的金属浸出共同证明了其卓越的结构耐久性,这是观察到的超过4600小时无衰减超长运行稳定性的基础。
为了更深入地理解异质结界面在实现协同耐腐蚀性中的关键作用,作者对单组分Co(OH)₂/NF对照样品进行了系统的电化学评估。如附图S19a所示,Co(OH)₂/NF在碱性模拟海水中表现出较差的析氧反应活性,达到相同电流密度所需的过电位显著高于NiFe LDH/Co(OH)₂/NF异质结构。更重要的是,其在500 mA cm⁻²下的稳定性测试(附图S19b)显示在150小时内快速降解。这些结果,连同NiFe LDH/NF对照样品的性能不足,明确表明纯NiFe层状双氢氧化物或Co(OH)₂单独都不具备足够的活性或耐久性;因此,它们的理性整合是实现卓越性能的关键。有趣的是,在比较异质结构在不同电解质中的活性时,催化剂在含氯电解质(1 M KOH + 0.5 M NaCl)中表现出略优于纯1 M KOH中的析氧反应活性(附图S20),表现为相同电流密度下过电位更低。这表明,在作者的测试条件下,Cl⁻的存在并非仅仅毒化活性位点,而是可能微妙地调控表面电子结构或反应中间体的吸附,导致了轻微的动力学增强。更重要的是,这一观察结果强调了直接海水电解的主要挑战不是本征活性的丧失,而是长期腐蚀驱动的降解。在Cl⁻存在下活性未受损甚至略有增强的事实,进一步验证了所观察到的超长稳定性(>4600 h)源于设计的双重防御机制,该机制在不牺牲催化效率的情况下有效抑制了氯离子诱导的腐蚀。最后,为了全面定位作者的NiFe LDH/Co(OH)₂/NF催化剂的性能,将其在碱性模拟海水中获得的关键析氧反应指标与近期文献中报道的其他高性能催化剂进行了对比(见表S2)。该对比清晰表明,作者的催化剂,特别是在工业级电流密度下,位列表现最佳者之列,突显了其综合优势和强大的实际应用潜力。
3.机理分析
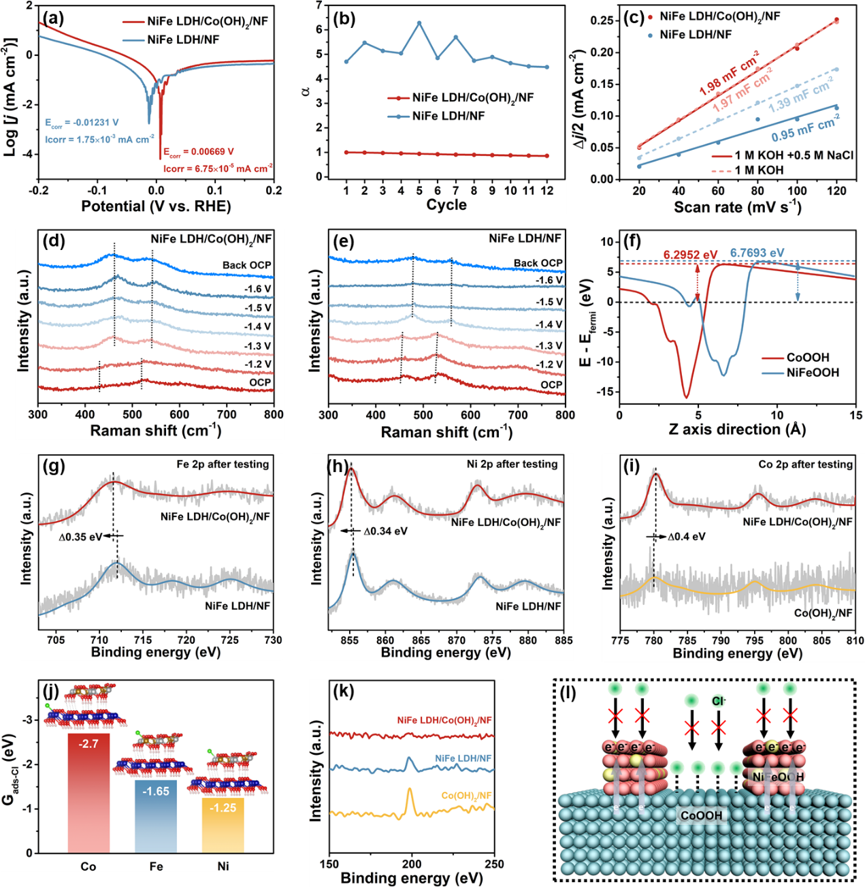
图4:NiFe LDH/Co(OH)₂/NF异质结的耐氯离子腐蚀机理研究。 (a) 在碱性模拟海水中通过Tafel外推法获得的腐蚀电位和腐蚀电流密度比较。(b) 在1.35 V vs. RHE恒定电位连续测试过程中,两种催化剂的常相位角元件指数的变化趋势。(c) 在纯碱性电解质和碱性模拟海水中测量的电化学活性面积比较。在模拟海水电解质中不同电位下测量的原位拉曼光谱:(d) NiFe LDH/Co(OH)₂/NF,(e) NiFe LDH/NF。 (f) 通过理论计算获得的CoOOH和NiFeOOH的功函数值。新鲜催化剂的高分辨率X射线光电子能谱:(g) Fe 2p, (h) Ni 2p,(i) Co 2p。 (j) 不同金属位点对氯离子吸附能的计算,插图为相应的吸附构型。(k) 测试后催化剂的Cl 2p X射线光电子能谱局部放大图。(l) NiFe LDH/Co(OH)₂/NF异质结中氯离子抑制的“双重排斥“机制示意图。
为了揭示NiFe LDH/Co(OH)₂/NF异质结构超稳定运行的根本原因,作者进行了一系列深入的机理研究。首先,通过Tafel外推法评估了催化剂的本征耐腐蚀性。如图4a所示,NiFe LDH/Co(OH)₂/NF表现出更高的腐蚀电位和更低的腐蚀电流密度,表明其在热力学上更不易腐蚀,具有更强的本征稳定性。为了研究其在动态操作条件下的稳定性,在恒定施加电位下进行了原位电化学阻抗谱测量。NiFe LDH/Co(OH)₂/NF的阻抗谱保持稳定(附图S21),而NiFe LDH/NF的相位角变化显著(附图S22),表明其表面在氯离子攻击下持续恶化。这种差异通过常相位角元件指数(α)的变化(图4b)进行量化:NiFe LDH/Co(OH)₂/NF的α值基本保持不变,证实了其表面均匀性的保持;而NiFe LDH/NF的α值剧烈波动,揭示了氯离子腐蚀导致的表面不均匀性增加]。电化学活性面积测试提供了更直接的证据(图4c, S23)。引入氯离子后,NiFe LDH/NF的电化学活性面积显著下降约32%,表明腐蚀导致了大量活性位点的损失。形成鲜明对比的是,NiFe LDH/Co(OH)₂/NF的电化学活性面积在含氯电解质中几乎保持不变,证明了其活性表面得到了有效保护。
采用原位拉曼光谱探究了催化剂在运行过程中的动态重构行为及其抵抗气泡干扰的稳健性(图4d, e)。NiFe LDH/Co(OH)₂/NF电极表现出更早出现的特征NiFeOOH信号,且在高施加电位下仍清晰可辨。这表明形成了稳定的活性相,并暗示反应界面受气泡覆盖的扰动极小。相比之下,NiFe LDH/NF对应物的NiFeOOH信号在类似条件下显著减弱,表明其表面过程更容易受到气泡的阻塞。为了揭示观察到的抗腐蚀行为的电子起源,作者进行了互补的理论和表面分析。功函数计算(图4f)显示,NiFeOOH比CoOOH具有更高的功函数,预测在异质结形成后,电子会自发地从CoOOH转移到NiFeOOH。[65, 66] 这导致在界面处建立起从CoOOH指向NiFeOOH的内建电场。X射线光电子能谱结果提供了直接的实验佐证(图4g-i):在NiFe LDH/Co(OH)₂/NF异质结构中,Fe和Ni的结合能向低值移动,而Co的结合能向高值移动。这确凿地证实了电子密度从Co向Ni/Fe位点的重新分布,导致NiFeOOH区域呈现电子富集状态。此外,氯离子吸附能计算(图4j)表明,Co位点对Cl⁻表现出最负的吸附能,表明其具有捕获和保留氯离子的优越能力。因此,在异质界面处,Co位点充当了Cl⁻吸附的优先锚点。这得到了测试后X射线光电子能谱分析的有力支持(图4k和S24),其中在Co(OH)₂/NF参比样品上检测到最强的Cl信号,而在NiFe LDH/Co(OH)₂/NF异质结构上信号最弱。Co(OH)₂/NF单独明显更强的Cl 2p信号证实了Co对Cl⁻固有的高亲和力。同时,复合催化剂上Cl信号的急剧衰减,尽管其Co含量高,表明异质结构中的大多数Co位点不能自由地与溶液中的Cl⁻接触。这与它们被“埋藏“在受保护的界面处或其吸附作用被部分钝化,从而充当牺牲缓冲层以屏蔽外部NiFeOOH活性层的观点一致。
整合这些发现,作者提出了一种氯离子抑制的“双重排斥“协同机制(如图4l所示):(1) 内建电场静电排斥:界面内建电场使重构后的NiFeOOH区域富集电子,产生强大的静电屏蔽,排斥接近的Cl⁻离子,构成第一道防线。(2) Co-Cl吸附层物理阻挡:任何绕过静电排斥,或因局部结构缺陷而遭遇暴露Co位点的Cl⁻离子,都会被强烈吸附,导致原位形成致密的Co-Cl层。该钝化层作为第二道防线,物理上阻挡氯离子进一步渗透到催化剂内部活性位点。静电排斥与物理阻挡之间的协同作用提供了全面有效的保护,这从根本上解释了该催化剂在苛刻海水电解质环境中实现超长稳定性的原因。
4.AEM器件性能测试
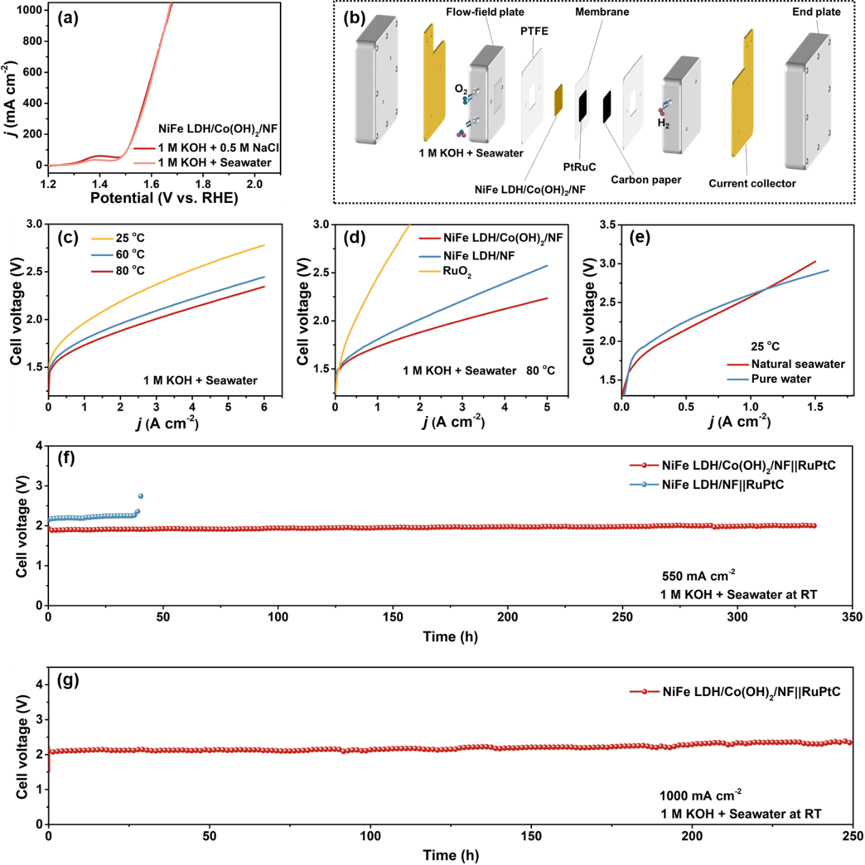
图5:基于NiFe LDH/Co(OH)₂/NF阳极的真实海水阴离子交换膜电解槽性能评估。(a) NiFe LDH/Co(OH)₂/NF在碱性模拟海水和碱性真实海水中极化曲线的比较。(b) 阴离子交换膜水电解槽结构示意图。(c) 使用NiFe LDH/Co(OH)₂/NF作为阳极的阴离子交换膜水电解槽在不同操作温度下的整体水分解极化曲线。(d) [80°C下使用NiFe LDH/Co(OH)₂/NF和NiFe LDH/NF作为阳极的阴离子交换膜水电解槽性能比较。] (e) 25°C下使用NiFe LDH/Co(OH)₂/NF阳极的阴离子交换膜水电解槽电解真实海水与纯水的性能比较。(f) 基于两种催化剂的阴离子交换膜水电解槽在550 mA cm⁻²下的长期稳定性测试。(g) 基于NiFe LDH/Co(OH)₂/NF的阴离子交换膜水电解槽在1000 mA cm⁻²下的长期稳定性测试。
在明确了材料层面的卓越性能和独特的抗腐蚀机制后,作者进一步评估了NiFe LDH/Co(OH)₂/NF催化剂在实际应用场景中的有效性。作者将其作为阳极,与商业PtRu/C阴极组装成阴离子交换膜水电解槽,使用真实海水(添加1 M KOH以增强导电性)作为电解质。本研究中使用的海水采集自中国青岛附近的黄海,使用前经过过滤,其主要离子组成详见表S3。首先,作者对催化剂在实际应用环境中的适应性进行了关键验证。如图5a所示,NiFe LDH/Co(OH)₂/NF在真实海水和实验室模拟海水中的极化曲线高度一致,表明其性能不受真实海水复杂组分的影响。形成鲜明对比的是,NiFe LDH/NF在真实海水中的催化活性相较于模拟环境显著下降(附图S25)。这一比较结果对于两个关键原因至关重要。首先,它确认了在模拟海水中获得的性能数据能够可靠地预测催化剂在实际场景中的行为。其次,它突显了NiFe LDH/Co(OH)₂/NF异质结构独特的抗干扰能力。该催化剂的有效性不受真实海水复杂多变组分(包括杂质离子和生物成分)的影响,这牢固地确立了其实际应用的潜力。
作者系统评估了该阴离子交换膜电解槽在不同操作温度下的性能(图5c)。得益于催化剂本身的高活性以及温度升高带来的动力学改善,电解槽性能随温度升高而显著提升。在工业相关的80 °C下,电解槽达到1 A cm⁻²电流密度仅需1.73 V的低电池电压。更值得注意的是,它可以在2.23 V和2.34 V的电压下分别驱动5 A cm⁻²和6 A cm⁻²的超高电流密度。这一性能指标完全满足工业制氢对效率和产率的严苛要求。为了突显异质结设计的优势,作者将其与使用NiFe LDH/NF作为阳极的装置进行了比较(图5d)。在相同条件下(80 °C,1 A cm⁻²),NiFe LDH/NF阳极需要1.81 V的电压,比NiFe LDH/Co(OH)₂/NF高出80 mV。当电流密度增加到5 A cm⁻²时,这一性能差距进一步扩大到340 mV(2.57 V vs. 2.23 V)。这清晰地表明,作者的催化剂设计在集成器件中也带来了显著的能效提升。
综上所述,青岛科技大学候利强团队展示了一种合理设计的层级NiFe LDH/Co(OH)₂异质结构,作为直接海水氧化的高效且超稳定电催化剂。这项工作的核心成就在于建立了针对氯离子腐蚀的双重防御机制,该机制源于运行过程中原位形成的NiFeOOH/CoOOH界面。该界面不仅优化了电荷转移,还创造了一个用于静电排斥Cl⁻的电子富集NiFeOOH表面,同时相邻的CoOOH作为牺牲位点,形成保护性的Co-Cl层以物理阻挡。这种协同作用使催化剂实现了前所未有的催化性能,在碱性海水中,于2 A cm⁻²下达到617 mV的低过电位,并在500 mA cm⁻²下实现了超过4600小时的卓越长期稳定性。该催化剂的实际可行性在真实海水阴离子交换膜电解槽中得到证实,该电解槽仅需2.34 V即可提供6 A cm⁻²的电流密度,同时在1 A cm⁻²下验证了超过250小时的稳定性。除了展示一种高性能电极外,本工作还阐明了一种通用的界面工程范式,通过构建互补的防御系统,设计可在严苛电化学环境中运行的耐用电催化剂。
文献信息
Wenquan Zhang, Zijian Li, Haeseong Jang, Min Gyu Kim, Shangguo Liu, Qing Qin, Xien Liu, Liqiang Hou,Synergistic Chloride Repulsion in Hierarchical NiFe LDH/Co(OH)2 Heterostructure Enables Industrial-Grade Current Density and Ultra-Stability for Seawater Electrolysis over 4600 h, 2026, ACS Sustainable Chemistry & Engineering, https://doi.org/10.1021/acssuschemeng.5c13313.