
第一作者:Vikram Singh
通讯作者:Evan Wenbo Zhao, Mu-Hyun Baik, Hye Ryung Byon
通讯单位:荷兰拉德堡德大学,韩国基础科学研究院,韩国科学技术院

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
分子储能体系的性能最终取决于氧化还原活性分子在电荷状态和自旋状态发生变化时,如何与周围环境相互作用。氧化还原液流电池为研究这一问题提供了一个特别有吸引力的平台,因为在电化学运行过程中,活性分子不断在不同电子状态之间转换,同时始终处于高浓度溶液环境中。对于此类体系,仅依靠氧化还原热力学性质并不足以预测其稳定性或可逆性。相反,超分子组装方式、溶剂化作用及弱分子间相互作用往往发挥决定性作用。具有可调节电子结构的有机氧化还原活性分子,因此为研究如何通过有目的的分子间相互作用设计来调节溶液中的氧化还原行为,提供了独特的机会。
水系有机液流电池面临的一个核心挑战,是分子化学稳定性与水溶性之间固有的不相容性。许多最稳定的氧化还原活性分子具有疏水性和π共轭芳香骨架,其较强的分子间内聚作用容易引起聚集和沉淀。解决这一问题的传统策略主要依赖引入亲水性或带电取代基。这种方法虽然取得了重要进展,但不可避免地限制了分子结构的多样性及其电子结构的可调节范围。更重要的是,溶解度的提高并不一定意味着电化学稳定性的改善。在氧化还原循环过程中,有机分子经常发生与氧化还原状态相关的聚集、自由基二聚、氧化还原物种之间的相互转化(歧化和反歧化),以及不可逆沉淀等过程。这些过程受到π-π相互作用、静电作用和自旋配对等多种微弱且相互竞争的作用共同影响,而在水系环境中对其进行精确控制仍然十分困难。
从化学角度来看,这一挑战实际上指向一个更深层次的问题:稳定溶液中的氧化还原活性分子,并不只是简单地抑制分子间缔合,而是需要控制分子在电子结构和组装结构变化过程中如何发生缔合。原则上,可逆且依赖于氧化还原状态的分子间相互作用能够在维持溶剂化的同时稳定自由基中间体,但这种行为此前很少被有目的地应用于液流电池设计。特别是离子-π相互作用,长期以来已被超分子化学领域认为是一种较弱但具有高度可调性的相互作用,其强度对电荷分布及电子状态十分敏感。然而,在电化学体系中,这类相互作用在很大程度上被忽视,或者被默认视为可以忽略的因素。这意味着,利用非共价相互作用及其对氧化还原状态的响应来调节电化学行为,仍然是一个尚未充分探索的研究方向。因此,有必要设计能够利用离子环境和氧化还原状态调控弱分子间相互作用的分子体系。
2. 阴离子–π相互作用介导的两性离子NDI增溶
连接在NDI分子上的二甲基铵丙磺酸盐取代基(图1a)赋予了分子两性离子特征,并且这种特征能够在0–9的宽pH范围内保持。尽管同时具有阳离子和阴离子官能团,所得两性离子衍生物ZNDI-s在水中的溶解度仍然十分有限。在中性条件下,其溶解度仅约为3 mM(图1c);在酸性(pH约1)或弱碱性(pH约9)条件下,溶解度也没有明显改善。这一出乎意料的低溶解度促使作者进一步研究ZNDI-s在固态及溶液中发生缔合的分子间相互作用。
单晶X射线衍射(SCXRD)结果表明,ZNDI-s结晶于单斜晶系,空间群为P21/c(CCDC 2443814),其晶体堆积主要由NDI核心之间的π–π相互作用稳定。值得注意的是,相邻NDI平面之间存在轻微倾斜,其芳香环质心间距离为3.8 Å,高于典型π–π堆积距离3.4 Å(图1b)。这一现象反映出带电取代基所产生的其他次级相互作用与π–π堆积之间存在竞争,包括不同侧链上磺酸根与季铵基团之间的静电接触(SO3–···NMe2+)、NDI羰基与季铵侧链之间的相互作用(C=O···NMe2+),以及磺酸根基团与缺电子NDI芳香核心之间的阴离子–π相互作用。这些作用降低了NDI芳香核心之间的π–π重叠程度,从而削弱固有的堆积内聚作用。由于ZNDI-s中的π–π相互作用已经被削弱,因此可以通过引入外部非共价相互作用进一步扰动其分子堆积。考虑到NDI核心具有缺电子特征,作者提出利用能够与芳香核心发生离子–π相互作用的阴离子电解质来调节其分子缔合。从概念上看,这一策略类似于通过阳离子插层实现石墨层剥离的过程。由于阴离子–π色散相互作用本身弱于π–π堆积作用,作者预计阴离子的物理化学性质及其浓度将是决定其能否破坏ZNDI-s聚集结构的关键因素。
为了验证这一假设,作者筛选了多种支持电解质阴离子。在含有0.2 M不同阴离子的溶液中,包括F−、Cl−、Br−、SO42−、BF4−、NO3−和CH3COO−(OAc−),且这些阴离子均以铵盐形式引入,即使将溶液加热至70 °C,ZNDI-s的溶解度仍低于10 mM(图1c)。这些结果表明,上述阴离子不能有效破坏ZNDI-s组装体中的π–π内聚作用。与此形成鲜明对比的是,I⁻能够显著提高ZNDI-s的溶解度。当加入0.2 M NH4I时,ZNDI-s的溶解度提高至0.15 M。随着NH4I浓度增加至1、2和4 M,其溶解度分别进一步增加至0.61、0.81和1.25 M,在更高盐浓度下逐渐接近饱和(图1d)。与此同时,分子分散程度的提高伴随着溶液黏度逐渐增加:在0.1–3 M NH4I浓度范围内,黏度由1.17 mPa·s增加至13.5 mPa·s。这一黏度范围高于当前常见钒液流电池电解液的1.7–6 mPa·s,但仍处于聚合物电解质型有机液流电池通常报道的范围内。
增溶效果还取决于抗衡阳离子的种类。对于相同的I⁻体系,不同阳离子对应的溶解度顺序为NH4+(1.28 M)> K+(0.8 M)≫ Li+(<10 mM)。作者认为,这一行为可能与相应盐的晶格能有关:NH4I、KI和LiI的晶格能分别为637、649和757 kJ mol⁻¹。晶格能差异可能影响盐的解离程度,从而改变溶液中能够参与相互作用的游离I⁻数量。
I−表现出的选择性可以归因于其较大的离子半径、较高的极化率以及较弱的水合程度。这些性质有利于I⁻接近疏水且缺电子的NDI π表面。相比之下,尺寸较小且水合程度较强的阴离子难以接近这一界面,因此对分子间缔合的扰动能力较弱。在较高I−浓度下,I−能够进入相邻ZNDI-s分子之间,增加芳香平面间距,削弱π–π内聚作用,从而促进分子溶解。将这一概念扩展至其他阴离子后,作者发现体积较大且配位能力较弱的TFSI−也能够显著提高ZNDI-s的溶解度:在4.0 M LiTFSI溶液中,溶解度可达到约1.5 M。
值得注意的是,具有更强内在π–π堆积作用(层间距离约3.53 Å)和疏水性的甲基取代NDI类似物,在加入NH4I后并未表现出可测量的溶解度改善。这一对比说明,仅依靠阴离子–π相互作用并不足以破坏紧密堆积的NDI分子结构;必须首先利用两性离子取代基削弱原有的π–π相互作用,才能进一步通过外部阴离子实现对分子缔合的调控。
ZNDI-s的π–π堆积受到破坏,也可以通过1H NMR结果得到反映。加入NH4I后,ZNDI-s芳香核心上的质子信号(δ = 8.37 ppm)及两性离子取代基中亚甲基质子信号(δ = 1.9–4.2 ppm)逐渐向低化学位移方向移动,同时谱峰明显变窄(图1e)。这些光谱变化表明,分子间π–π相互作用减弱,ZNDI-s在溶液中的分散程度提高。电喷雾电离质谱(ESI-MS,负离子模式)进一步揭示了体系中的分子物种分布。在不含NH4I时,检测到的ZNDI-s单体和二聚体分别只占约15%和37%,而更高阶的低聚聚集体占据主要比例(图1f)。加入0.2 M NH4I后,检测到的单体比例增加至50%以上,单体和二聚体的总比例达到约90%(图1f)。特别是,单体ZNDI-s可以以ZNDI-s·I−或ZNDI-s·2I−·H+加合物的形式被检测到(图1g),说明I−能够通过阴离子–π相互作用稳定单个ZNDI-s分子。紫外–可见吸收光谱未显示I−与NDI核心之间存在电荷转移相互作用的证据,说明相关结合主要由非共价作用(色散相互作用)主导,而非电子转移。
分子动力学(MD)模拟进一步揭示了ZNDI-s的自聚集行为及其与I−的相互作用。在纯水中,模拟结果显示ZNDI-s能够快速形成聚集体。在约300 ns的较短模拟时间内,超过80%的分子已经参与形成二聚体或更高阶聚集结构。相比之下,在5 M NH4I存在时,ZNDI-s的π–π堆积倾向及平均团簇尺寸均显著降低,说明该电解质能够明显抑制分子自聚集(图1h)。作者进一步利用密度泛函理论(DFT)计算研究这一解聚过程的分子起源,采用PBE-D3(BJ)方法,并结合Def2-TZVP和6-31G**基组进行相关计算。在没有添加盐的情况下,ZNDI-s的二聚在能量上更加有利。然而,引入I−后,单体和二聚体均得到稳定,并且随着I⁻浓度提高,相对稳定性逐渐向单体方向转移(图1i)。这一理论结果与ESI-MS的物种分布分析相一致。
ZNDI-s·2I−复合物的静电势分布图(图1g插图)显示,在NDI π核心的上方和下方分别存在一个能够结合I⁻的位置。同时,侧链上的NMe2+基团能够提供额外的静电稳定作用,而SO3−基团与I⁻之间存在静电排斥。此外,两性离子结构内部的SO3−与NMe2+之间仅表现出很弱的直接静电缔合。MD模拟同样显示,这种空间分离抑制了两性离子骨架内部的离子配对。与此一致,SO3−和电解质中的NH4+之间的直接相互作用在能量上并不有利,其对应能量代价为20.8 kcal mol⁻1,这是因为磺酸根倾向于被水分子优先溶剂化。综合结果,作者认为I−与ZNDI-s之间的结合由一种协同机制控制:I−与NDI核心形成阴离子–π相互作用,同时受到NMe2+侧链的静电稳定,并避免两性离子结构内部竞争性离子配对。这为高浓度NH4I溶液中ZNDI-s溶解度的显著提高提供了分子层面的解释。
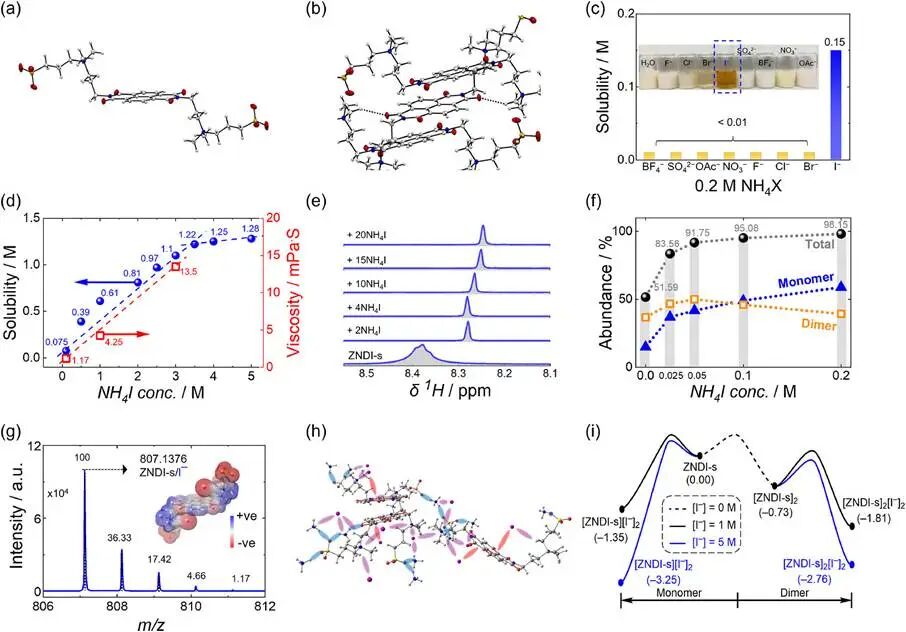
图1.两性离子NDI(ZNDI-s)的结构及溶解特征
3 氧化还原反应过程中超分子组装体内的两性离子NDI中间体
ZNDI-s的循环伏安(CV)测试显示出两个清晰且连续发生的单电子氧化还原过程(图2a)。在KCl电解质溶液中,两个氧化还原过程的形式电位分别为−0.22 V和−0.55 V(vs. NHE),对应反应ZNDI-s + e− ⇌ ZNDI-s•−以及ZNDI-s•− + e− ⇌ ZNDI-s2−。两个氧化还原电对在500次CV循环中均保持稳定。根据电化学测试估算,第一个和第二个阴极还原过程的扩散系数分别为5.4 × 10⁻⁶和2.0 × 10⁻⁶ cm2s⁻¹;相应的两个阳极氧化过程,即ZNDI-s2−向ZNDI-s•−以及ZNDI-s•−向ZNDI-s的转化,其扩散系数分别为3.2 × 10⁻⁶和2.1 × 10⁻⁶ cm2s−1。总体而言,不同氧化还原过程的扩散系数处于相近数量级。第一个和第二个电子转移过程的标准速率常数(k0)分别为0.08和0.11 cm s−1。
为了研究超分子相互作用如何随氧化还原过程发生演化,作者在恒电流条件下研究ZNDI-s,使整个分子群体依次经历不同的氧化还原状态。作者组装了以ZNDI-s为负极电解液活性分子的水系液流电池,同时加入相对于ZNDI-s五倍摩尔量的NH4I,以维持分子的良好分散状态(图2b)。正极电解液使用过量NH4I,利用I3−/I−氧化还原电对,其形式电位为0.59 V(vs. NHE)。根据两个NDI还原电位,这一电池体系对应的两个电池电压分别为0.83和1.14 V。通过UV–Vis光谱验证恒电流充电过程中的荷电状态(SoC)变化(图2c),作者确认第一个还原过程在50% SoC时完成,而第二个还原过程发生在50%–100% SoC之间。
在恒电流循环过程中,作者直接对0.1 M ZNDI-s负极电解液开展operando光谱测试。在线EPR和1H NMR分别显示出与不同氧化还原状态相关的特征变化(图2d–f)。在开路状态(OCV,0% SoC),1H NMR中可以观察到清晰的芳香环及侧链质子信号,这些信号对应具有抗磁性的中性ZNDI-s分子;与此同时,EPR没有检测到信号。
当充电进行至0%–50% SoC时,出现明显的EPR信号,表明自由基阴离子ZNDI-s•−开始形成。自由基浓度在约25% SoC(约0.175 h)时达到最大值,约为4 mM(图2g)。值得注意的是,相对于0.1 M的总ZNDI-s浓度,EPR检测到的自由基浓度仅约4 mM。作者认为,这一较低的自由基浓度说明大部分自由基可能存在于EPR不活跃的自旋配对组装体中,例如自旋配对的π二聚体、电子耦合聚集体,或者潜在的双自由基构型。随着SoC进一步增加至50%,可检测自由基浓度降低至约2 mM,这与自旋配对聚集体逐渐形成的过程一致。当ZNDI-s浓度降低十倍至10 mM时,由于偶极耦合受到抑制,自由基阴离子的EPR超精细结构能够更加清晰地分辨。其超精细耦合常数分别为2.10 MHz(NDI结构中的氮原子)和2.74 MHz(芳香环质子),表明这些位置具有较为显著的未配对电子自旋密度。在自由基形成过程中,1H NMR也发生相应变化。大多数质子共振信号发生严重展宽,以至于无法检测到,仅剩侧链NMe₂⁺基团的甲基信号仍可观察到(图2e中的质子5)。NMe2+质子共振峰的归一化积分变化表明,在充电初期,当自由基浓度达到峰值时,可检测信号强度迅速下降。这一现象与顺磁性还原态的快速形成及其引起的NMR谱峰展宽一致。其原因在于未配对电子产生较强的局部磁场波动,从而缩短核自旋的横向弛豫时间,导致NMR信号展宽。此外,自由基与中性ZNDI-s之间的分子间电子转移,也可能使这一效应扩展至体系中的其他ZNDI-s分子。当SoC超过50%时,第二次还原生成具有抗磁性的双阴离子ZNDI-s2−。随着自由基逐渐被消耗,EPR信号逐步减弱。与此同时,在1H NMR中,质子5的信号逐渐重新出现,强度持续增加,并伴随着向低化学位移方向的小幅移动,表明双电子还原态ZNDI-s²⁻逐渐形成(图2e、f)。
Operando Raman光谱与DFT计算为ZNDI-s在还原过程中的结构演化提供了互补信息。在OCV状态下,可以观察到NDI核心的特征拉曼振动峰(图2h–l),其中包括1709 cm−1处的C=O伸缩振动,以及1418和1609 cm−1处的芳香骨架振动模式。这些振动峰的强度随着NH4I浓度增加而增强。在0%–50% SoC阶段,C=O伸缩振动峰逐渐减弱,同时在1228 cm−1处出现新的C–O伸缩振动峰,该峰被归属于烯醇盐(enolate)相关振动。此外,在1360–1386和1569–1590 cm−1范围内出现新的振动信号,来源于羰基/烯醇盐与NDI核心振动模式之间的耦合(图2j、k)。当SoC超过50%时,在1350和1370 cm−1处出现新的特征峰,分别与双阴离子ZNDI-s2−中的烯醇盐/羰基振动及NDI核心耦合有关(图2j)。与此同时,1182 cm−1处出现芳香环C–H面内弯曲振动峰,反映了双电子还原后NDI核心内部共轭结构的改变(图2l)。
在放电过程中,1H NMR信号的展宽现象逐渐恢复。在最终0 V恒电位保持阶段结束时,初始的质子共振信号完全恢复(图2d、e),表明具有抗磁性的中性ZNDI-s被重新生成。与此同时,EPR信号在放电过程中表现出与充电过程近似镜像对称的变化规律,说明氧化过程中超分子相互作用经历了与还原过程相反的演化(图2f)。作者在后续章节中进一步讨论了放电行为的细节。
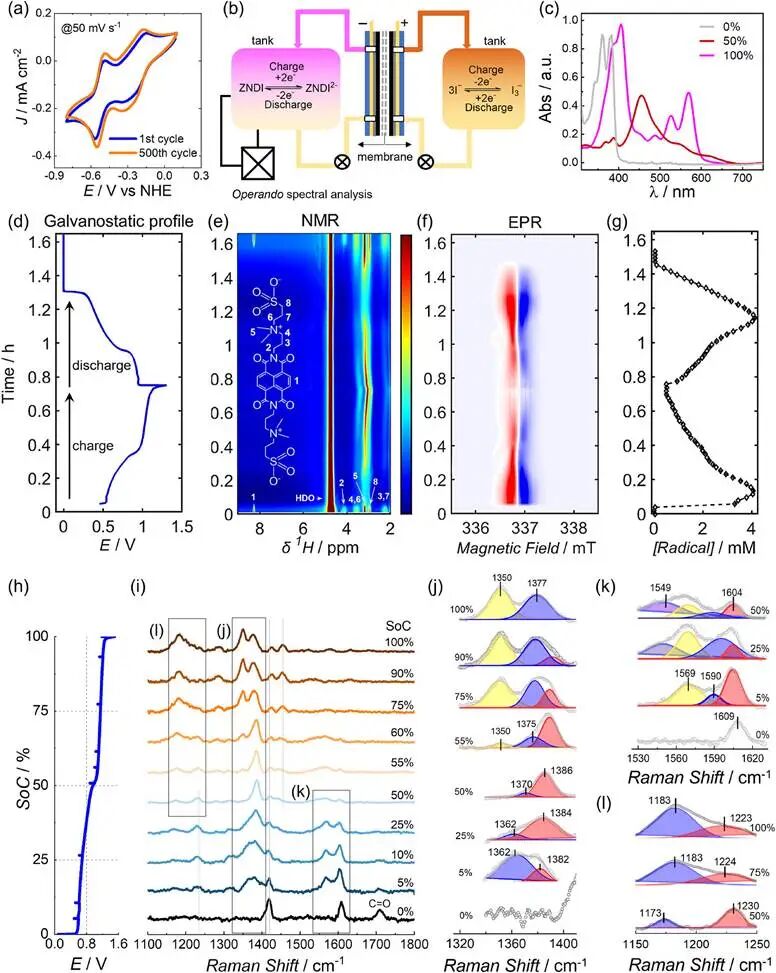
图2.ZNDI-s的原位电化学光谱表征
DFT计算从分子间相互作用和静电作用两个方面解释了不同氧化还原状态下的分子组装结构。在0%–50% SoC的第一次还原过程中,I−从ZNDI-s•−解离。与此同时,离域的单占据分子轨道(SOMO)能够通过SOMO–SOMO轨道重叠促进自由基二聚(图3a、b)。这一结果与EPR检测到的单体自由基比例仅约4%的现象一致。相邻ZNDI-s•−单元之间约120°的二面角能够降低两性离子取代基之间的空间排斥,从而稳定自由基二聚体。由于氢键相互作用较弱,NH4+参与这一阶段的组装在能量上略微不利。
当SoC超过50%并发生第二次还原时,ZNDI-s2−通过二聚作用以及与NH4+的协同结合而得到显著稳定。对于单体ZNDI-s2−而言,由于分子内NMe2+与烯醇盐基团之间的相互作用在能量上不利(+4.7 kcal mol−1),因此其更倾向于采取线性构型。相比之下,不同分子之间的NMe2+···烯醇盐相互作用在能量上略微有利,但相应的二聚稳定化能量仅约1.8 kcal mol−1。特别值得注意的是,作者发现NH4+能够发挥明确的稳定作用,促进形成高度对称的二聚复合物[ZNDI-s2−]2[NH4+]4(图3a)。每个NH4+能够参与形成三个氢键,其中一个连接磺酸根基团,另外两个连接烯醇盐基团(图3c)。这些相互作用提供了显著的焓驱动力,使整个组装体获得11.6 kcal mol−1的稳定化能量,足以克服复合物形成过程中的熵损失。ESI-MS分析进一步支持这一结论。对双电子还原后的ZNDI-s电解液进行测试时,作者检测到了ZNDI-s2−二聚体相关物种,其中包括被归属于[ZNDI-s2−]2[NH4+]4[I−]2[H+]4的复合物(图3d)。虽然在气相质谱中,这些二聚体的丰度低于单体,但作者认为,这可能是由于失去溶剂化作用后,双阴离子之间的静电排斥增强所致。因此,质谱结果支持阳离子介导的ZNDI-s2−稳定组装体的形成。作者进一步指出,二聚作用在热力学上能够与ZNDI-s2−发生烯醇盐质子化并生成NH3的倾向相竞争。与此一致,实验中仅检测到痕量NH3:在50 mM ZNDI-s体系中,NH3浓度约为88 μM。DFT计算还表明,ZNDI-s2−与Li+之间可能存在更强的缔合作用,暗示Li+能够进一步提高二聚体的稳定性。
基于上述分析,作者构建了描述ZNDI-s完整还原路径的方形反应示意图(图3a)。对于单体状态的ZNDI-s(图3a上部),DFT计算预测的两个还原电位分别为−0.36和−1.06 V(vs. SHE)。这些结果与实验测得的−0.22和−0.55 V(vs. NHE,图2a)存在明显差异,尤其是第二次还原过程。然而,当计算中考虑分子二聚及阳离子介导的结合后,预测电位分别变为−0.36和−0.62 V(vs. SHE,图3a下部),与实验测量值明显更加接近。这种一致性的改善表明,次级分子间相互作用对于准确描述ZNDI-s的电化学性质及其动态超分子氧化还原行为具有关键作用。
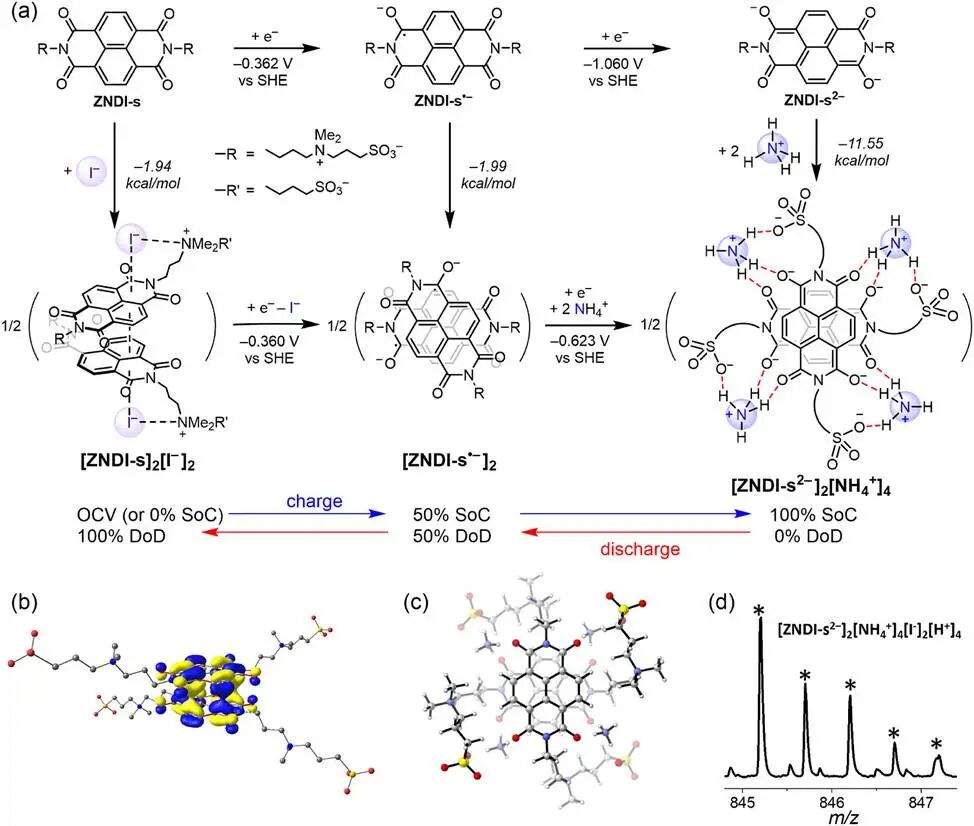
图3.氧化还原反应中ZNDI-s构型的DFT计算
4 两性离子NDI在水系液流电池中的电化学性能
作者通过组装水系氧化还原液流电池,评价ZNDI-s作为负极电解液活性物质时的恒电流循环稳定性。电池采用阳离子交换膜Nafion 212分隔正负极电解液,膜的有效面积为6 cm2。在1 M ZNDI-s条件下,电池在整个SoC范围内表现出较低的面积比电阻(ASR),约为1.8–2.5 Ω cm2(图4a)。与此相对应,电池开路电压从50% SoC时的0.80 V增加至完全充电时的1.08 V。ZNDI-s通过Nafion膜的渗透性非常低,其表观渗透系数仅为1.18 × 10⁻¹³ cm2 s−1。作者进一步指出,在充电过程中,随着分子负电荷密度增加,预计能够进一步抑制其通过阳离子交换膜的交叉渗透。在20 mA cm−2条件下,当ZNDI-s浓度从0.1 M提高至1.0 M时,电池储存的电荷量随浓度近似线性增加(图4b)。即使在较高ZNDI-s浓度下,电池极化仍然较小,尽管加入五倍当量NH4I会提高电解液黏度。随着ZNDI-s浓度增加,电池循环稳定性也得到改善(图4c)。在5 mM的低浓度条件下,经过100次循环,电池容量衰减速率约为每循环0.15%。循环后的CV测试出现了新的不可逆阴极还原特征峰,位于−0.85 V(vs. NHE)。作者将这一现象归因于OH−亲核攻击引起的NDI环开裂反应。新出现的特征峰表明体系pH有所升高,而作者认为pH升高与空气泄漏后氧气发生还原反应有关。然而,当ZNDI-s浓度高于50 mM时,负极电解液的整体pH能够保持接近中性。相应地,在0.2 M ZNDI-s条件下,容量衰减速率降低至每循环0.002%;当浓度提高至0.4 M时,在所考察的循环范围内未观察到可测量的容量损失。这两个浓度体系在CV循环后的负极电解液pH分别为8.2和接近7。作者认为,较高浓度下循环稳定性的改善,很可能与氧化还原过程中ZNDI-s分子之间更有利的相互作用有关。这些相互作用促进二聚组装体的形成,使还原态分子能够抵抗由空气泄漏引入的O₂所造成的氧化。与此一致,NH4+/NH3之间的转化程度可以忽略,电解液体系能够保持稳定。采用LiTFSI电解质也可以观察到类似的稳定性:0.4 M ZNDI-s在100次循环中的平均容量衰减速率仅为每循环0.0014%(图4c)。
当ZNDI-s浓度达到1.0 M时,电池表现出清晰的充放电电压平台(图4d)。在20 mA cm−2电流密度下,放电容量达到51.6 Ah L−1,约为理论容量53.6 Ah L−1的96%,平均库仑效率(CE)为98.25%。当电流密度提高至50 mA cm−2时,电池容量有所降低,但仍保持相对较小的极化(图4e)。此时,放电容量仍达到41.4 Ah L−1,约为理论容量的77%,平均库仑效率为98.97 ± 0.30%。在50 mA cm−2条件下,平均电压效率(VE)和能量效率(EE)分别为54.27 ± 0.29%和53.71 ± 0.18%。作者认为,这主要反映出在较高电流密度下,由于电解液黏度相对较高,欧姆极化有所增加。
需要指出的是,虽然ZNDI-s电解液的黏度高于常规钒电解液,但仍处于目前一些正在商业化开发的液流电池体系所涉及的黏度范围内。钒电解液的黏度本身也会随SoC发生变化,并且在使用某些添加剂时可以达到约37 mPa·s。此外,一些半固态及浆料型液流电池,例如cmBlu正在向GWh级生产规模推进的Organic SolidFlo技术,其电解液黏度甚至可能比ZNDI-s体系高出几个数量级。然而,通过优化流场结构和调节运行压力,这类体系仍能够实现约80%的能量效率。液流电池电堆中的泵送损耗在很大程度上取决于流场设计和流量控制策略。即使采用较高黏度电解液,经过合理优化的系统也能够将泵送损耗控制在总能量输出的较小比例。因此,作者认为ZNDI-s电解液中适度升高的黏度可以通过类似的系统工程优化加以适应。
为了评价ZNDI-s的长期稳定性,作者在50 mA cm−2条件下开展了长时间循环测试。第2次和第1000次循环的恒电流充放电曲线基本一致(图4f)。在长期循环过程中,负极电解液和正极电解液之间几乎没有出现明显的体积失衡,表明膜两侧由渗透作用引起的液体迁移较小。不过,电池最终因长期机械磨损而停止运行,包括管路堵塞和O形密封圈泄漏等问题。作者认为,这些问题可以通过优化电池组件设计得到缓解。
经过1000次循环,约94天,ZNDI-s电池的总容量损失仅为0.35%,相当于平均每天0.0037%的容量衰减,平均库仑效率达到99.57 ± 0.29%(图4g)。循环后的CV测试未观察到新的氧化还原特征峰,也没有出现氧化还原电位偏移,表明ZNDI-s的电化学结构基本保持完整,电解液pH维持在约8.2。此外,正极电解液中未检测到ZNDI-s信号,说明在该运行条件下,其分子交叉渗透可以忽略。循环后的1H NMR分析显示,ZNDI-s分子结构基本保持完整,仅观察到少量与丙基侧链有关的信号。进一步地,作者利用丙酮诱导沉淀,从负极电解液中回收ZNDI-s,并通过1H NMR确认其分子结构仍然得到保留。随后,将回收的ZNDI-s重新分散,并用作对称、体积不平衡液流电池的负极电解液,结果再次实现超过180次的稳定循环。这些结果证明,ZNDI-s在水系氧化还原环境中经过1000次循环后,仍具有很高的化学稳定性。
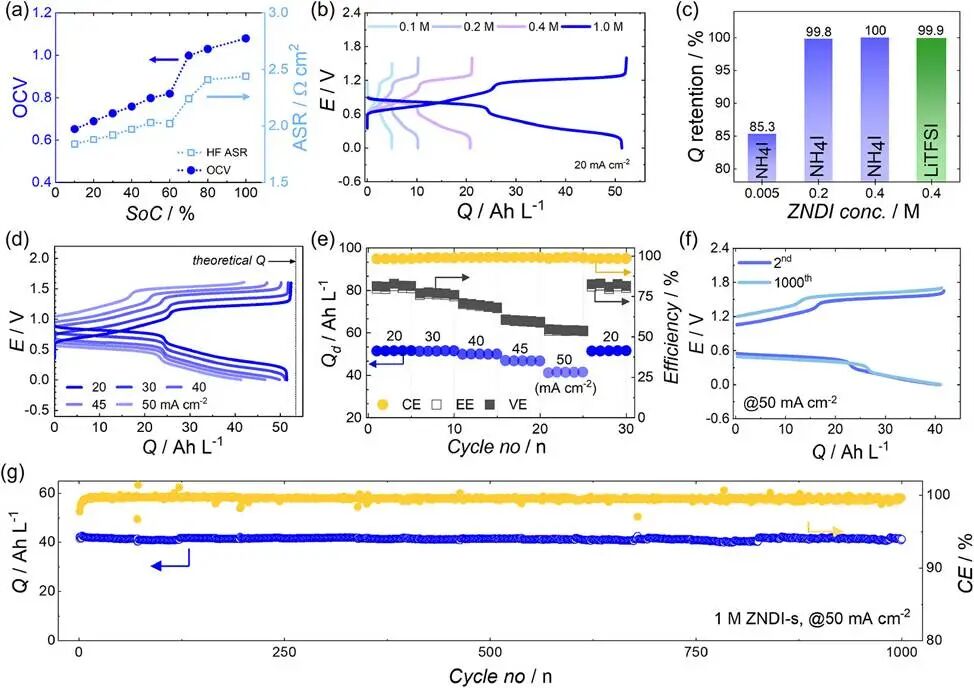
图4.ZNDI-s水系液流电池性能
5 两性离子NDI电解液与相关分子体系的性能比较
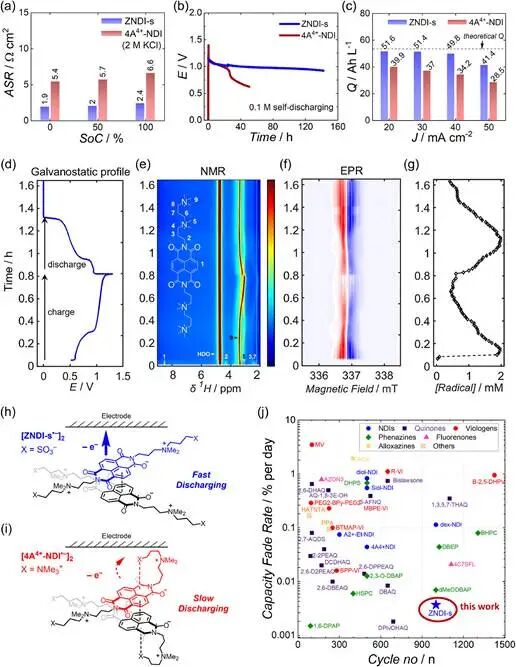
图5.ZNDI-s与4A4+-NDI及其他有机活性分子的比较
为了比较不同分子体系的电化学表现,作者首先将ZNDI-s与此前报道的含季铵基团NDI衍生物4A4+-NDI进行对比(图5e插图)。此前研究已经表明,4A4+-NDI能够实现相对稳定的循环性能,在500次循环中的平均容量衰减速率为每天0.044%。尽管两种分子具有相同的NDI氧化还原活性核心,但其电池性能存在明显差异。在采用相同Nafion膜的液流电池中,使用NH4I电解质的ZNDI-s体系表现出比采用1 M KCl电解质的4A4+-NDI体系低2–3倍的面积比电阻(ASR)。为了判断这种差异究竟来源于电解质盐,还是来源于活性分子自身,作者尝试通过增加KCl浓度或加入过量NH4I,提高4A4+-NDI体系的支持电解质浓度。然而,4A4+-NDI的溶解度限制了这一策略的实施。该分子在较高浓度KCl或NH4I电解质中无法充分溶解,因此作者最终选择在2 M KCl条件下进行比较。如图5a所示,相比于ZNDI-s(3 M NH4I),4A4+-NDI(2 M KCl)的ASR随SoC增加更加明显,并且在整个SoC范围内始终高于ZNDI-s。作者推测,4A4+-NDI较高且对SoC更加敏感的ASR可能来源于膜污染:4A4+-NDI分子中体积较大的季铵基团可能不可逆地吸附于Nafion膜的磺酸根离子交换位点,从而提高膜界面电阻。
此外,在连续流动条件下,ZNDI-s电池表现出明显更慢的自放电过程。ZNDI-s从100% SoC下降至50% SoC需要约150 h,而采用1 M KCl电解质的4A4+-NDI电池仅需要约30 h(图5b)。作者认为,这种自放电主要源于正极电解液中的I3−穿过隔膜后,对负极电解液中的NDI2−物种发生化学氧化。Operando 1H NMR和ESI-MS分析表明,4A4+-NDI2−倾向于通过末端季铵基团向NDI2−核心折叠,形成单体构型(图5d、e)。这一构型变化可以通过季铵基团质子(质子9)的化学位移得到支持:NDI2−芳香核心的环电流使该质子受到更强的屏蔽作用。因此,相比于通过分子间相互作用稳定的ZNDI-s2−二聚组装体,4A4+-NDI2−更容易发生氧化逆反应,这种分子结构差异解释了4A4+-NDI更快的自放电行为。
从倍率性能来看,ZNDI-s电池在电流密度提高至40 mA cm−2时,仍能保持约50 Ah L−1的放电容量;相比之下,在相同电流密度下,4A4+-NDI电池的放电容量下降至约35 Ah L−1(图5c)。4A4+-NDI较慢的氧化还原动力学还体现在第二个放电平台的明显缩短,表明自由基阴离子NDI•−向中性NDI转化的氧化过程较为缓慢。与此不同,ZNDI-s的恒电流放电曲线能够保持完整的第二放电平台。同时,随着电流密度增加,其放电过电位的增幅小于充电过电位的增幅(图4d),表明其氧化过程具有较快的动力学。这一结果也得到电子转移速率常数的支持:4A4+-NDI的k0约为0.04 cm s−1,而ZNDI-s的对应数值约为0.08 cm s−1,说明ZNDI-s表现出更快的界面电子转移动力学。
作者进一步通过operando ¹H NMR和EPR,对两种NDI分子在10 mA cm−2条件下的超分子氧化还原行为进行比较。对于ZNDI-s,在放电过程中,EPR信号逐渐消失;放电结束时,质子共振信号基本完全恢复,仅存在轻微的时间滞后(图2d–f)。相比之下,4A4+-NDI在放电结束后仍存在自由基信号,并且经过超过1.6 h后,质子共振信号也未完全恢复(图5d–f)。这些结果说明,4A4⁺-NDI体系中可能存在受到动力学限制而难以继续转化的顺磁性物种。此外,4A4+-NDI•−的最大可检测自由基浓度仅约2 mM(图5g),约为ZNDI-s对应浓度(约4 mM)的一半,作者将其归因于4A4+-NDI中较强的自由基缔合作用。4A4+-NDI的自由基浓度变化在充电和放电过程中还表现出明显的不对称性。对于4A4⁺-NDI,自由基浓度在约50%放电深度(DoD)时达到最大值,而ZNDI-s的相应峰值出现在约75% DoD。这种不对称性表明,4A4+-NDI•−在放电过程中可能经历了与充电过程不同的聚集方式及氧化还原路径,从而导致较慢的氧化动力学。
DFT计算进一步识别了两种主要的二聚体构型,其稳定性取决于分子的末端取代基,分别为线性构型(图5h)和包覆型构型(图5i)。对于ZNDI-s•−,线性二聚体在能量上比包覆型构型有利6.2 kcal mol−1;而对于4A4+-NDI•−,包覆型构型比线性构型有利4.8 kcal mol−1。在线性二聚体中,NDI氧化还原活性核心在很大程度上保持暴露,其埋藏体积百分比为74.4%,因此能够更容易与电极表面发生电子耦合并促进界面电子转移。相比之下,包覆型构型对NDI核心产生更强的空间屏蔽作用,其埋藏体积百分比增加至81.5%,从而不利于电极界面电子转移。这种构型差异为两种分子表现出的不同放电动力学提供了结构层面的解释。
作者还将ZNDI-s与另一种羧酸盐末端取代的类似物ZNDI-c进行比较。ZNDI-c通过引入末端羧酸基团制备,首先获得ZNDI-COOH(CCDC 2443813),随后通过去质子化得到相应的羧酸盐衍生物。即使不添加I−或TFSI−电解质,该分子也具有较高的固有水溶性,约为1 M。然而,尽管ZNDI-c同样具有两性离子特征,其电化学性能仍然低于ZNDI-s。ZNDI-c的自放电时间仅约100 h,并且由于放电极化增加,其倍率性能也有所下降。这些结果进一步说明,分子的化学结构及其形成的超分子组装方式,对氧化还原可逆性和液流电池的实际性能具有决定性影响。
结论