
第一作者:龙昊洋
通讯作者:李先锋&谢聪鑫
通讯单位:中国科学院大连化学物理研究所
DOI:10.1039/d6sc07112k
感谢大连化物所李先锋团队(第一作者:龙昊洋)校稿!

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年9月液流电池论文奖励清单!
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
1.V–O–V形成的作用及其在高温稳定电解液中的设计原理
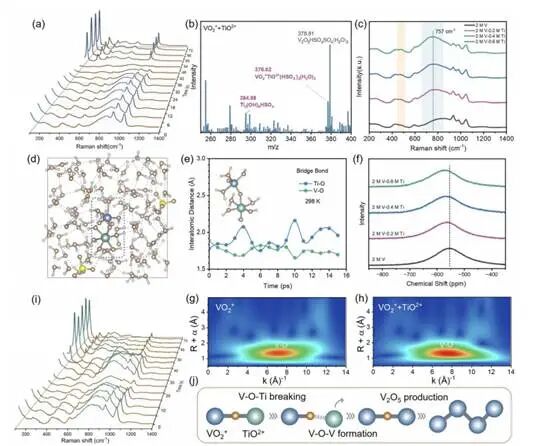
图1.一种高温稳定电解液的设计
为阐明V–O–V在V(V)沉淀中的作用,作者团队对2MVO2+电解液进行了变温拉曼测试。位于985 cm−1处的SO42−对称伸缩振动带随着温度从25°C升高至60°C而减弱,可归因于硫酸的缔合以及与[VO2+(H2O)3]+去质子化相关的释放,这些过程共同促使硫酸形态从SO42−向HSO4−和H2SO4转变。随后,通过50°C下快速、连续的拉曼采集监测五氧化二钒的形成。初始电解液主要包含溶剂化的[VO2+(H2O)3]+和VO(OH)3,而五氧化二钒特征峰在最终阶段出现,证实了沉淀的形成。在中间阶段,485cm−1和805cm−1处的两个谱带逐渐增强并随加热时间红移,同时VO2+的对称伸缩振动信号(~935cm−1)减弱。在沉淀形成前,整体拉曼强度迅速下降,位于469cm−1和778cm−1处的谱带成为主峰。根据先前报道,约485cm−1和805cm−1处的谱带分别对应V–O桥振动和V–O–V伸缩振动。结果表明V(V)物种在高温下通过V–O–V键合而聚集。一个VO(OH)3单元中的羟基氧可攻击相邻单元中的V中心,通过双分子亲核取代反应类型的脱水–转化途径形成V–O–V桥。红色位移可能反映了聚集度增加使得V–O–V振动受限。最初形成的二聚体会经历连续的脱水与缩合反应,逐步生成更大的钒氧化物簇。一旦聚集网络达到临界尺寸,就会形成固体V2O5。因此,原位拉曼光谱进一步证实V–O–V键的形成是V(V)沉淀过程中的关键前驱步骤。
进一步,通过加入TiO2+抑制V(V)的沉淀反应。在拉曼光谱中,随着TiO2+浓度的增加,476cm−1和757cm−1处的谱带出现并增强,与已报道的V–O–M振动相吻合。VO2+、TiO2+和混合VO2+/TiO2+系统的AIMD模拟表明,在模拟的时间尺度内,氧桥VO2+-TiO2+基序在混合VO2+/TiO2+系统中保持完整。在298K和323K下,V–O–Ti桥中的V–O和Ti–O距离未出现导致解离的持续键伸长现象。约束分子动力学计算显示拉伸桥接V–O和Ti–O键时自由能显著增加,证实了在所研究条件下V–O–Ti桥的结构稳定性及其抗解离性。在51V NMR谱中,随着TiO2+含量的增加,V(V)核磁峰向高场方向移动,表明电子屏蔽效应增强。计算得到的屏蔽因子也显示,VO2+–TiO2+复合物中的V(V)屏蔽因子高于溶剂化VO2+中的对应值,支持了氧桥连接的VO2+–TiO2+复合物的形成。
V K边EXAFS拟合显示,TiO2+的加入降低了R=1.6Å处O1壳层的配位数,同时增加了R=2.0 Å处O2壳层的配位数,与异阳离子V–O–Ti桥的形成一致表明作为电子供体的VO2+的氧原子与TiO2+中的电子缺陷Ti中心配位。在Ti K边EXAFS谱中,将VO2+引入TiO2+溶液后,Ti–O距离增加。小波变换EXAFS提供了额外的键长信息,实验趋势与计算得到的VO2+、TiO2+以及VO2+–TiO2+结构的键长一致,混合时VO2+和TiO2+的局部配位环境发生了变化。结合质谱、拉曼光谱、51V NMR和AIMD模拟的结果,共同支持了通过异阳离子V–O–Ti桥形成VO2+–TiO2+复合物的过程。
为评估稳定化效果,将0.4M TiO2+加入至2 M V(V)电解液中。在50°C时,稳定性时间从12小时延长至40天,表明VO2+–TiO2+基元的形成显著提升了V(V)浓度及高温电解液稳定性。随后,通过拉曼光谱进一步阐明TiO2+如何改变五氧化二钒的沉淀过程。TiO2+/硫酸对照溶液显示,随着温度升高,硫酸发生缔合而TiO2+发生解聚。相比之下,含TiO2+的VO2+电解液的变温拉曼光谱表明,476cm−1和757cm−1处的V–O–Ti谱带几乎未发生变化,证实了VO2+–TiO2+相互作用的热稳定性。757cm−1谱带的轻微蓝移可能与VO2+–TiO2+多聚体的解聚有关。在50°C时,实验时间窗口内未检测到明显的光谱演变。因此,为捕捉含钛电解液中的沉淀路径,在80°C下进行了加速原位拉曼实验。该过程可分为三个阶段:首先,归属于蓝移V–O–Ti桥键振动的809 cm−1谱带消失,表明V–O–Ti键发生断裂;其次,787 cm−1附近出现一个谱带并持续红移,与通过V–O–V键逐步发生V(V)缩合的过程一致。最后,五氧化二钒的拉曼谱带出现标志着沉淀的形成。TiO2+通过使V–O–Ti桥必须先断裂才能形成V–O–V键,从而延缓了V(V)物种的聚集。在50°C或更低温度下,这种键断裂步骤进行缓慢,因此有效抑制了沉淀。TiO2+充当分子门控剂,通过V–O–Ti桥键占据VO2+的氧位点,从而阻止V–O–V键的形成,并关闭V(V)物种的聚集路径。
2.高温下稳定的VFB运行
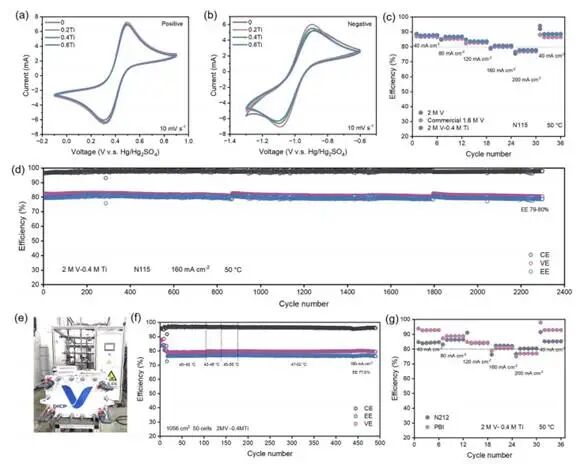
图2.使用含TiO2+的电解液组装的VFB的性能
循环伏安法测试显示与原始电解液相比,添加TiO2+增加了正负极氧化还原反应的峰电流,并减小了负极半电池的氧化峰与还原峰之间的间距,表明V2+/V3+电对的反应活性提高且可逆性增强。对于负极电解液,TiO2+/Ti3+相对于V2+/V3+氧化还原对表现出530mV的电位差。在实际VFB中,通过提高放电截止电压可以避免副反应。因此,除了首次充电过程中负极上Ti(IV)向Ti(III)的初始转化外,Ti在后续循环过程中未参与电化学反应。随后采用电化学阻抗谱(EIS)评估界面电荷转移行为。对于VO2+/VO2+正极反应和V2+/V3+负极反应,电荷转移电阻RCT都明显降低了。结果表明添加TiO2+作为稳定剂也能促进界面电荷转移。
采用含0.4 M TiO2+的2 M V电解液,在正负极电解槽中测试单电池(48cm²,使用Nafion115膜)在室温和50°C下的倍率性能。含钛电解液相较于商用1.6 M V电解液或原始2 M V电解液未表现出EE损失。在50°C时,性能尤为出色,在160mA cm⁻²下的EE达到80.7%。随后在160mA cm⁻²和50°C下进行长期循环测试。使用商用电解液的电池在少于100次循环内即出现严重的容量衰减。相比之下,含钛电解液实现了稳定循环,未出现突发性容量损失。该电池循环超过2000次,平均EE约为80%。循环过程中,电解液两次再生以平衡因物质交叉导致的容量损失。循环结束后,收集含钛电池和商用电解液电池的正极碳毡。商用电解液电池的碳毡表面覆盖有红棕色固体,表明生成沉淀使容量快速衰减;而含钛电解液电池的碳毡上未观察到固体。SEM图像进一步证实在含TiO2+的电解池中没有五氧化二钒沉积,而在商用电解池中则存在丰富的五氧化二钒颗粒。结果证实添加TiO2+可提高电解液的热稳定性,使其能够在高温下实现长期VFB运行。
作者团队组装了一个10 kW VFB电堆,每个电池的活性面积为1056 cm²,以评估含有TiO2+的2M V电解液的放大性能。由于热稳定性得到改善,热管理启动温度可设定为52°C,高于商业电解液通常所需的运行温度,后者通常低于45°C。较高的设定温度有望降低热管理能耗。该电堆运行约500次循环,累计循环时间接近400小时,在160mA cm−2时EE达到77%。在整个电池电堆运行过程中,未进行电解液重新平衡或再生,操作温度在47至52°C之间波动。为进一步验证含钛电解液与不同膜材的兼容性,还测试了由Nafion 212和聚苯并咪唑(PBI)膜组装的单电池。在50°C时,基于Nafion 212的电池在200mA cm−2下实现了80.4%的显著EE,而基于PBI的电池在160mA cm−2时同样实现了80.6%的高EE。
3.含钛电解液体系的经济分析
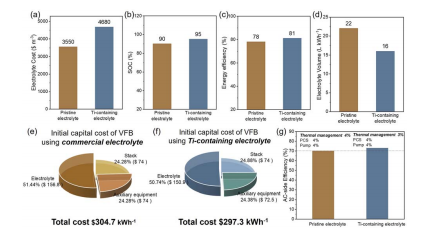
图3.含钛电解液的经济性分析
含钛电解液由2 M V和0.4 M Ti组成。由于钒浓度较高且添加了钛盐,电解液的体积成本增加至$4680 m−3,商用电解液的成本为$3550 m−3。含钛电解液增强的热稳定性使得电解液在50°C和SOC高于95%的情况下可以稳定保持40天。因此,使用含钛电解液的VFB可以在更高的电解液利用率95%下运行。此外,在较高温度下运行时,VFB的能量效率可达81%(指160mA cm−2时的EE)。由于电解液利用率提高,每千瓦时所需的电解液体积从22L减少到16L。
总生命周期成本包括初始资本成本和累计运营成本。考虑到上述因素,与使用商用电解液的系统相比,VFB系统的初始资本成本每千瓦时降低了7.4美元。在运行期间,提高热管理系统启动温度,使热管理能耗从4%降至3%,从而降低了运营成本。因此,交流侧效率提升至73%(而商用电解液为70%)。结果表明含钛电解液在系统层面具有明显的经济优势。
4.异阳离子配位门控策略的普适性
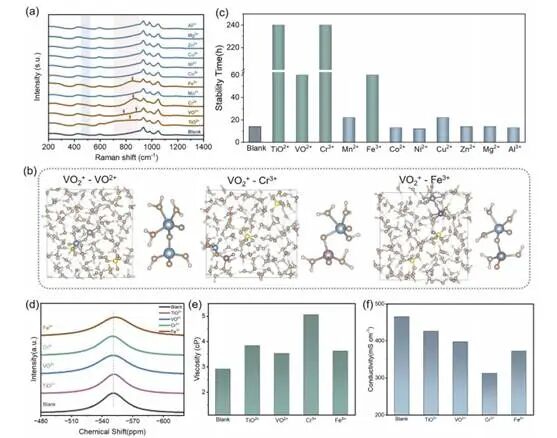
图4.异阳离子配位门控策略的普适性
TiO2+通过与VO2+形成异阳离子V–O–Ti氧桥,从而抑制V–O–V聚集,实现了稳定的高温VFB运行。为了确定这种异阳离子配位–门控策略是否具有普适性,作者团队研究了VO2+与一系列常见阳离子之间的相互作用。添加剂选自第三周期元素(Mg2+和Al3+)和第一过渡金属系列(TiO2+、VO2+、Cr3+、Mn2+、Fe3+、Co2+、Ni2+、Cu2+和Zn2+)。采用拉曼光谱识别VO2+与阳离子的相互作用。原则上,根据先前报道,V–O–M振动应出现在700–900 cm−1和450–500 cm−1范围内。在V(V)电解液中添加TiO2+、VO2+、Cr3+或Fe3+后,观察到了新的V–O–M谱带,表明VO2+可以与这些阳离子配位。AIMD模拟和变温拉曼光谱进一步证实了VO2+–VO2+、VO2+–Cr3+和VO2+–Fe3+异阳离子结构的稳定性;VO2+–TiO2+结构已在上述研究中得到验证。对不同阳离子添加剂的V(V)电解液进行热稳定性测试表明能够与VO2+形成V–O–M桥的阳离子(TiO2+、VO2+、Cr3+或Fe3)可提供更长的稳定性时间。其中,TiO2+和Cr3+使2 M V(V)电解液在50 °C下稳定超过10天。结果证实TiO2+、VO2+、Cr3+或Fe3–阳离子氧桥配位抑制了V–O–V缩合并提高电解液的热稳定性。