
第一作者:杨文栋
通讯作者:段将将
通讯单位:华中科技大学
DOI:10.1002/adma.75512.
感谢华中科技大学段将将团队(第一作者:杨文栋博士)供稿!

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
水系全铁液流电池因铁资源丰富、成本低、安全性高,在大规模长时储能领域具有应用潜力。传统全铁液流电池在酸性电解液中将负极Fe²⁺/Fe⁰沉积–剥离与正极Fe²⁺/Fe³⁺氧化还原相耦合,理论电压为1.21 V。但负极金属铁沉积和枝晶生长破坏了能量与功率的解耦,降低电池性能并损害长期稳定性;析氢反应在热力学上优于Fe²⁺/Fe⁰沉积(其电位相对于标准氢电极为0 V,而Fe²⁺/Fe⁰为−0.44 V),在酸性电解液中难以避免,带来额外效率损失和不稳定性。这些耦合的不稳定性促使人们寻求消除金属铁沉积、同时抑制析氢的替代化学体系。
螯合化学以可溶性铁配合物氧化还原取代铁沉积/剥离,实现全可溶性全铁体系。通过调控铁中心周围的配体场,可调节氧化还原电位、溶解度和配合物稳定性,并拓宽pH窗口。该策略已实现近中性和碱性全可溶性全铁液流电池:基于Fe-次氮基三(甲基膦酸)负极液的近中性液流电池库仑效率接近100%,容量衰减率仅每循环0.0013%,但平均放电电压仅约0.6 V,限制了能量密度和功率输出。相比之下,基于强场氨基多羟基配体的碱性全铁液流电池电压窗口更有前景:醇盐型氧供体具有高局部电子密度和强σ供体特性,使铁螯合物在碱性介质中稳定存在,氧化还原电位低于−0.9 V(相对于标准氢电极),与常规Fe(CN)₆正极液配对可实现高于1.3 V的全电池电压;碱性条件也比酸性或近中性电解液更有效地抑制寄生析氢。
1.碱性全铁液流电池的动力学瓶颈
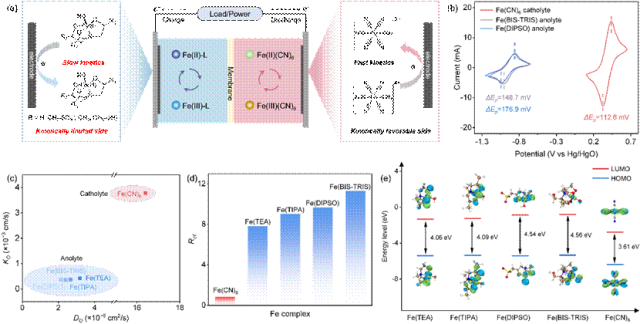
图1. 揭示碱性全铁液流电池的动力学限制侧
机理导向的电极设计,首先需要识别究竟是哪一个半电池反应主导了全电池极化。本文研究的碱性全铁液流电池,正极采用Fe(II/III)(CN)₆电解液,负极则采用由三乙醇胺(TEA)或其衍生物配位的Fe(II/III)螯合物电解液。研究结合电化学测量与理论计算,比较了Fe(CN)₆正极液与代表性Fe螯合物负极液的动力学行为。循环伏安测试首先揭示了两侧电解液之间显著的动力学不对称性:Fe螯合物负极液的峰间距明显大于Fe(CN)₆正极液,Fe(BIS-TRIS)和Fe(DIPSO)的ΔEp分别为148.7 mV和176.9 mV,而Fe(CN)₆仅为112.6 mV,表明Fe螯合物负极液的表观电子转移动力学更慢。为判断这种迟缓响应主要源于传质还是界面电荷转移动力学,作者提取了代表性Fe螯合物负极液与Fe(CN)₆的表观扩散系数和异相电子转移速率常数进行对比。Fe(TEA)、Fe(TIPA)、Fe(DIPSO)和Fe(BIS-TRIS)的扩散系数与Fe(CN)₆处于同一数量级,仅低数倍;但其电子转移速率常数比Fe(CN)₆正极液低约一个数量级。这一对比表明,虽然较慢的扩散可能对极化有所贡献,但动力学不对称主要受Fe螯合物氧化还原中心缓慢的界面电荷转移支配,而非单纯传质。电化学阻抗谱进一步支持这一判断:与Fe(CN)₆正极液相比,Fe螯合物负极液的电荷转移电阻高出约十倍,与界面电荷转移显著更慢的结论一致。
对称电池测量在恒流工况下进一步验证了这种动力学不对称。以Fe(BIS-TRIS)作为代表性Fe螯合物负极液,作者组装了Fe(II)(BIS-TRIS)/Fe(III)(BIS-TRIS)和K₄[Fe(CN)₆]/K₃[Fe(CN)₆]对称电池,直接比较两种氧化还原电对的极化行为。在100至300 mA cm⁻²的电流密度范围内,Fe(BIS-TRIS)电池表现出比Fe(CN)₆电池更明显的电压滞后;在200 mA cm⁻²下,Fe(BIS-TRIS)电池的电压差达到541 mV,远大于Fe(CN)₆电池的169 mV。ΔEp、k、Rct与对称电池极化四方面趋势一致,共同确定Fe螯合物负极液转化是碱性全铁液流电池的主导动力学瓶颈。密度泛函理论计算进一步通过比较所研究铁配合物的前沿轨道结构,探究负极液动力学迟缓的电子结构根源。Fe螯合物负极液的HOMO–LUMO能隙显著大于Fe(CN)₆,表明其电子结构不利于快速电子转移。电化学与计算分析共同确立:碱性全铁液流电池的动力学损失主要来自负极侧Fe螯合物转化,而非Fe(CN)₆正极液反应。
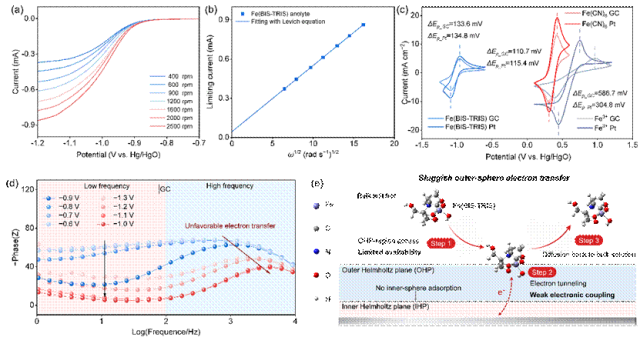
图2. Fe螯合物负极的动力学限制过程
为解析Fe螯合物负极的速率决定过程,作者选取代表性稳定Fe螯合物Fe(BIS-TRIS)作为模型体系。旋转圆盘电极(RDE)测试表明:Fe(CN)₆正极液的Levich曲线过原点,符合传质控制响应;而Fe(BIS-TRIS)的Levich曲线出现有限截距,说明仅靠扩散无法解释极限电流,存在额外界面动力学阻力,其转化受电极/电解液界面电荷转移过程限制。为区分内球与外球电子转移,作者在表面化学性质不同的玻碳(GC)和铂(Pt)电极上进行CV测试,并以Fe(CN)₆和FeCl₃分别作为外球和内球参考电对。Fe(BIS-TRIS)在GC和Pt上的ΔEp几乎相同(133.6 mV和134.8 mV),与Fe(CN)₆的弱电极依赖性相似(110.7 mV至115.4 mV);而FeCl₃产生的Fe³⁺/Fe²⁺表现出明显电极依赖性(ΔEp从586.7 mV降至304.8 mV)。因此,Fe(BIS-TRIS)的弱电极依赖性支持其遵循外球电子转移机制。不过,高效外球转移仍要求溶剂化氧化还原中心足够接近电极、进入外层界面区域并建立有效电子耦合。
随后,作者采用电位依赖的原位EIS追踪Fe(BIS-TRIS)还原过程中界面弛豫的演变。在−0.6至−0.8 V,高频相位响应随电位变化很弱,阻抗谱可由阻塞界面Rs-CPE模型描述,表明尚未建立明显的电位依赖界面电荷转移过程。当电位负移至−0.9至−1.0 V,高频相位角逐渐减小、特征响应向更高频率移动,表明在主法拉第还原之前出现了一个界面弛豫过程。该特征出现在预氧化还原区,较不符合产物脱附控制的起源,因为产物脱附通常应发生在电子转移之后。等效电路分析显示:−0.9 V时需引入额外电荷转移贡献,Rct较大,为349.3 Ω,说明界面电子转移已可检测但仍受动力学阻碍;进一步负极化后,Rct在−1.0 V和−1.1 V分别急剧降至57.89 Ω和38.94 Ω,表明界面电子转移逐步被激活。
综合来看,主法拉第还原之前出现高频弛豫,以及进一步负极化后Rct快速下降,表明在Fe(BIS-TRIS)还原全面开启之前,已发展出一个电位依赖的快速界面电子弛豫过程,并逐步促进后续界面电子转移。结合扫描速率依赖性、RDE行为及弱电极依赖性所支持的溶液相、外球主导特征,这一预氧化还原响应与溶剂化Fe(BIS-TRIS)物种在有效界面参与度增加、与电极电子耦合增强相一致。作者将溶剂化Fe螯合物物种进入电子有利的外层界面环境的能力称为“外亥姆霍兹平面(OHP)区可及性”,即溶剂化Fe螯合物接近并占据外层界面区域、足够靠近电极以建立有效电子耦合,同时基本保持其配位与溶剂化结构的能力。它主要反映溶剂化氧化还原物种的界面接近与占据,而非形成明确的表面结合态;弱吸附虽不能完全排除,但本文主要从OHP区可及性角度解释观察到的界面行为。
这些结果支持图2e所示的界面路径:Fe(BIS-TRIS)从本体电解液传输至电极界面,在外球框架内接近OHP区,同时基本保持其配位与溶剂化结构;随着接近氧化还原电位,EIS观察到的电位依赖界面弛豫与OHP区可及性增强及电子耦合界面构型的建立相一致;随后电子转移跨越双电层进行,其动力学强烈受Fe螯合物氧化还原中心与电极之间电子耦合的影响。综上,溶剂化Fe螯合物物种的OHP区可及性及其界面电子耦合强度,是支配外球电子转移过程的重要动力学因素。因此,增强OHP区可及性并强化界面电子耦合,为加速负极动力学、降低全电池极化提供了可行策略。
2.Lewis碱性硫化物电极界面的合理设计及作用机理
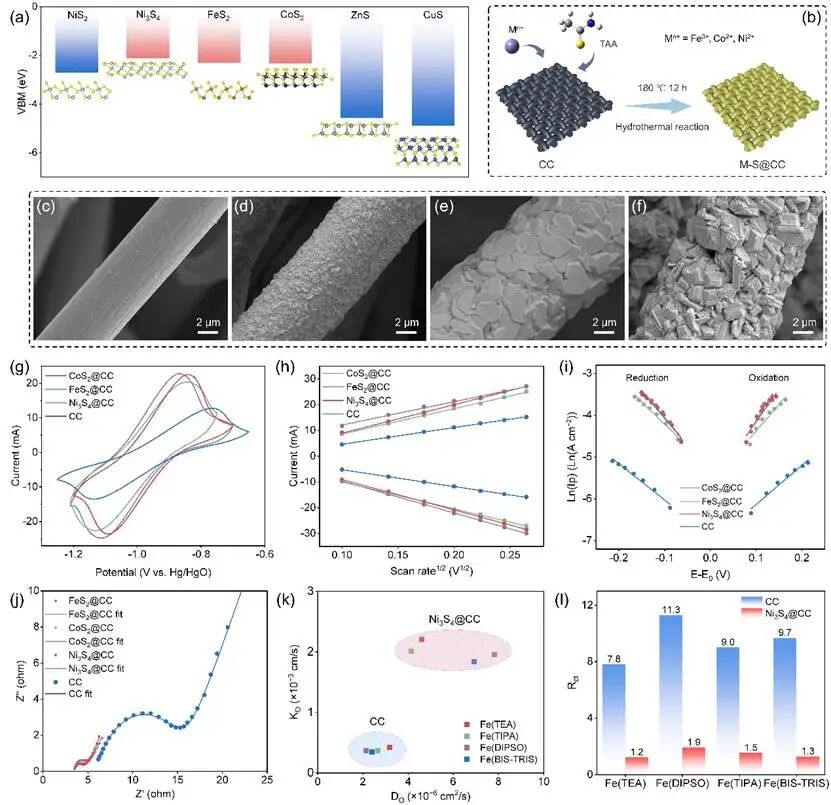
图3. Lewis碱性硫化物电极界面的合理设计
基于上述机理框架,加速外球Fe(BIS-TRIS)转化需要调控局部氧化还原环境。理想界面应提高Fe螯合物在OHP附近的局部可及性,并促进有利于电子转移的构型,使Fe中心进入有效隧穿区域,从而增强跨越双电层的电子耦合,同时避免过强吸附阻碍脱附与氧化还原周转。根据硬软酸碱理论,金属硫化物中软的Lewis碱性硫位点有望与Lewis酸性的Fe中心发生适度相互作用。因此,作者设计了Lewis碱性硫化物界面,以提高Fe螯合物物种的OHP区可及性和界面电子耦合,同时不破坏其配位结构。为筛选合适修饰剂,作者以价带顶(VBM)位置作为表面给电子能力的定性描述符,对代表性过渡金属硫化物进行筛选。VBM位置相对较高的Ni₃S₄、CoS₂和FeS₂被选为模型Lewis碱性界面层(图3a)。这些硫化物通过一步水热法直接生长在碳布(CC)上,形成Ni₃S₄@CC、CoS₂@CC和FeS₂@CC电极(图3b)。XRD、XPS、SEM/EDS和TEM/HRTEM分析共同支持Ni₃S₄、CoS₂和FeS₂在CC上的主要形成,并确认富硫界面结构的成功构建。
为评估Lewis碱性界面对负极氧化还原动力学的影响,作者比较了原始电极与硫化物修饰电极上的电化学响应。相对于原始CC,所有硫化物修饰电极均表现出更强的氧化还原峰和更小的峰间距,表明氧化还原活性增强、可逆性改善(图3g)。随后进行扫描速率依赖CV以考察表观传质行为和界面动力学(图S23、表S4)。硫化物修饰电极获得更大的Randles-Sevcik斜率,表明表观传输响应更有利,体现为D值增加(图3h)。更重要的是,与原始CC相比,三种硫化物修饰电极上的k值均提高约四至六倍,表明Fe(BIS-TRIS)氧化还原动力学显著加速(图3i、表S4)。EIS测量进一步支持这一改善:硫化物修饰电极的电荷转移半圆更小,Rct值低于原始CC(图3j、表S5)。此外,Lewis碱性界面对本文研究的所有Fe螯合物负极均有效。以Ni₃S₄@CC为代表电极,作者观察到四种Fe螯合物负极的CV响应均增强、k值均提高、Rct值均降低(图3k,l、图S24,S25、表S6,S7)。这些一致的改善表明,硫化物基Lewis碱性界面为加速Fe螯合物负极动力学提供了广泛适用的途径。
除动力学增强外,Lewis碱性界面的化学稳定性对AIRFB的持久运行同样至关重要。负极液中的游离配体分子可能与硫化物中暴露的金属中心相互作用,削弱金属–硫键,导致硫化物逐渐溶解(图S26)。与这一可能性一致,FeS₂@CC和CoS₂@CC在Fe(BIS-TRIS)电解液中的溶解比Ni₃S₄@CC更明显,表明Ni₃S₄@CC具有更优异的界面稳定性(图S27–S29)。这一稳定性优势也体现在全电池运行中:在200 mA cm⁻²下循环100圈,Ni₃S₄@CC在Fe(BIS-TRIS)/Fe(CN)₆ AIRFBs中表现出最高的能量效率保持率(图S30)。结合能和静电势分析进一步表明,BIS-TRIS与Ni位点的相互作用弱于与Fe或Co位点的相互作用,这与Ni₃S₄@CC更低的溶解倾向一致(图S31,S32)。这些结果确定Ni₃S₄@CC为最优界面,兼具足够的Lewis碱性以加速动力学和化学稳定性以保障电池持久运行。
作者进一步探究了Ni₃S₄@CC上Fe螯合物转化加速的界面机理。如图4a所示,Ni₃S₄上富电子的S位点作为Lewis碱中心,与Fe螯合物中Lewis酸性的Fe中心相互作用。这种适度的Lewis酸碱相互作用提高了Fe螯合物物种的OHP区可及性;由此调控的界面环境增强了跨越双电层的界面电子耦合,并促进外球电子转移。XPS和拉曼光谱首先验证了Fe(BIS-TRIS)与Ni₃S₄之间的界面相互作用。将Ni₃S₄@CC浸入Fe(BIS-TRIS)负极液后,其S 2p峰略向高结合能移动,表明表面S位点电子密度降低,提示Lewis碱性S位点向Fe(BIS-TRIS)中的Fe中心给予电子(图4b)。拉曼光谱进一步显示,接触负极液后Ni₃S₄振动特征发生位移和强度变化,与Ni₃S₄表面环境受到扰动及形成Fe(BIS-TRIS)耦合界面相一致(图4c)。
随后,作者利用电位依赖的原位拉曼光谱追踪电化学极化下的这一Lewis碱性界面相互作用。随着外加电位负移,Fe(BIS-TRIS)在526.8 cm⁻¹处的谱带与Ni₃S₄中S相关振动在285.2 cm⁻¹处的谱带呈现同步的增强–衰减演变(图4d)。这种关联响应表明Ni₃S₄表面振动与Fe(BIS-TRIS)的界面氧化还原过程相耦合。在预氧化还原区,两谱带同时增强,提示电位驱动Fe(BIS-TRIS)在OHP区富集,并伴随表面S位点的电子扰动;当电位进入主还原区后,两谱带均衰减,与从富集、电子转移活跃的界面态向法拉第转化过渡相一致。这一光谱演变支持表面S位点作为动态Lewis碱性相互作用位点,提高Fe(BIS-TRIS)的OHP区可及性并促进电子耦合界面构型的形成。为判断拉曼观察到的界面耦合是否加速了与OHP相关的界面弛豫,作者在Ni₃S₄@GC上进行电位依赖原位EIS(图4e)。与GC上明显的高频相位特征相比,Ni₃S₄@GC在与亥姆霍兹层界面弛豫相关的高频区表现出显著抑制的相位滞后。这一衰减的相位响应表明,富硫Lewis碱性界面加速了与Fe(BIS-TRIS)的OHP区可及性及电子耦合界面构型相关的弛豫过程;因此Fe(BIS-TRIS)能更易进入OHP区并形成电子耦合界面构型,从而促进电极表面的外球电子转移。
DFT计算进一步为增强的界面相互作用提供了电子结构基础。Fe(BIS-TRIS)在Ni₃S₄上的吸附能(−1.25 eV)比在碳上(−0.61 eV)更负,表明其对富硫Ni₃S₄表面具有更强的界面亲和力(图4f)。Bader电荷分析进一步显示,Fe(BIS-TRIS)@Ni₃S₄的界面电荷转移量(0.153 |e|)大于Fe(BIS-TRIS)@碳(0.027 |e|),与Ni₃S₄界面处增强的界面电子耦合相一致(图4g、图S33)。电荷密度差分析进一步揭示了碳与Ni₃S₄上不同的界面电子响应:Fe(BIS-TRIS)@碳在吸附区域周围的电荷重分布相对有限(图4i),而Fe(BIS-TRIS)@Ni₃S₄表现出更明显的界面电荷积累与耗尽(图4h)。与此一致,平面积分电荷密度差曲线Δρ(z)在Fe(BIS-TRIS)@Ni₃S₄上呈现显著更大的正负偏移,表明界面电荷重分布与极化增强(图S34)。这些观察与Bader分析一致,即Ni₃S₄界面处的净电荷转移量大于碳界面。综上,这些结果支持Fe(BIS-TRIS)与Lewis碱性Ni₃S₄表面之间更强的电子耦合,从而可能促进界面电子转移。
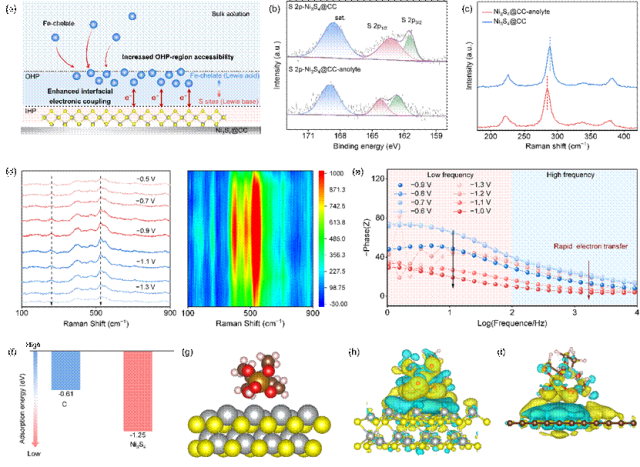
图4. Lewis碱性界面增强的机理
3.基于路易斯碱性界面的全电池性能
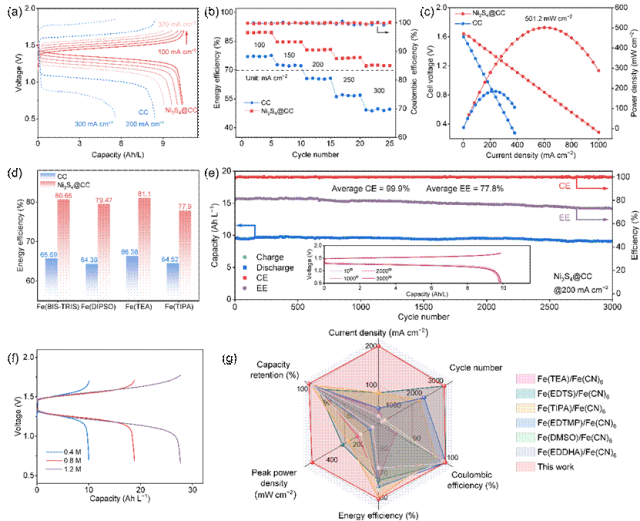
图5. 全电池性能
为评估负极动力学加速能否转化为器件级性能,作者以Ni₃S₄@CC为负极、原始CC为对照,组装了碱性Fe(BIS-TRIS)/Fe(CN)₆ AIRFBs。全电池测试表明,Ni₃S₄@CC在实际工况下显著抑制电池极化:在200 mA cm⁻²下,Ni₃S₄@CC电池的充电过电位仅为133.7 mV,远低于原始CC电池的489.7 mV(图5a)。极化降低带来更高的能量转换效率:Ni₃S₄@CC电池在100 mA cm⁻²下能量效率(EE)达89.56%,而原始CC电池为76.95%(图5b)。该优势在高电流密度下依然保持:Ni₃S₄@CC电池在200和300 mA cm⁻²下的EE分别为80.65%和72.56%,而原始CC电池降至65.69%和48.8%(图S35)。即使在300 mA cm⁻²下,Ni₃S₄@CC电池仍能提供理论容量的84.9%(9.10 Ah L⁻¹),而原始CC电池仅达52.0%(5.57 Ah L⁻¹)。极化测量一致显示,基于Ni₃S₄@CC的AIRFB峰值功率密度达501.2 mW cm⁻²,显著高于原始CC电池的185.5 mW cm⁻²(图5c)。