
通讯作者:王庆
通讯单位:新加坡国立大学
DOI:10.26434/chemrxiv.15009967/v1

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
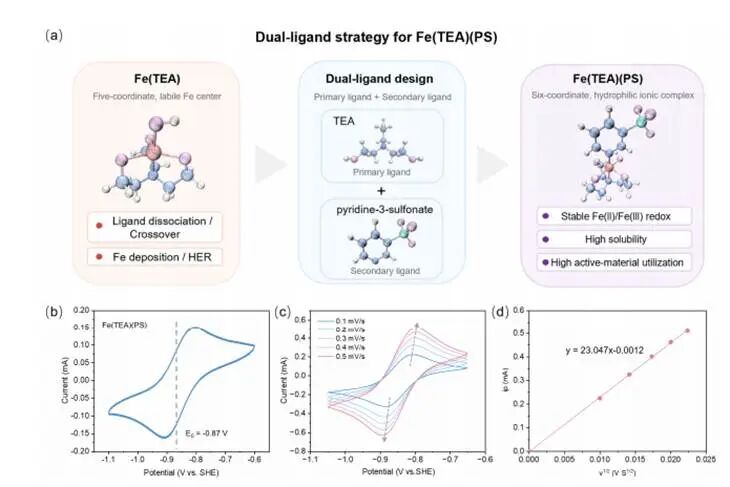
图1.(a)Fe(TEA)(PS)双配体设计策略示意图;(b)Fe(TEA)(PS)在2M NaOH溶液中连续进行100次扫描的循环伏安法(CV)曲线;(c)Fe(TEA)(PS)在0.1至0.5mV s⁻¹扫描速率下记录的CV曲线;(d)阳极峰电流与扫描速率平方根之间的线性关系
Fe(TEA)(PS)展现出特征清晰的Fe(III)/Fe(II)氧化还原电对,平衡电位为-0.87V(相对于SHE),该电位值处于碱性Fe-醇胺电解液文献报道的适用电位区间内。并且,在连续100次扫描过程中,CV曲线几乎保持不变,未出现明显新增副峰或氧化还原波严重畸变现象。结果表明:在所测试的碱性条件下,Fe(TEA)(PS)的Fe(III)/Fe(II)转化反应具有高度可逆性。
此外,CV测试进一步显示当扫描速率从0.1增至0.5mV s⁻¹时,阳极与阴极峰电流均逐渐增大,且氧化还原波的整体波形仍保持良好。阳极峰电流与扫描速率平方根的比值呈线性关系,表明该氧化还原过程主要受扩散控制,而非表面限域效应主导。根据Randles-Sevcik方程,计算出Fe(TEA)(PS)的扩散系数为9.18×10⁻⁶cm2s-1。
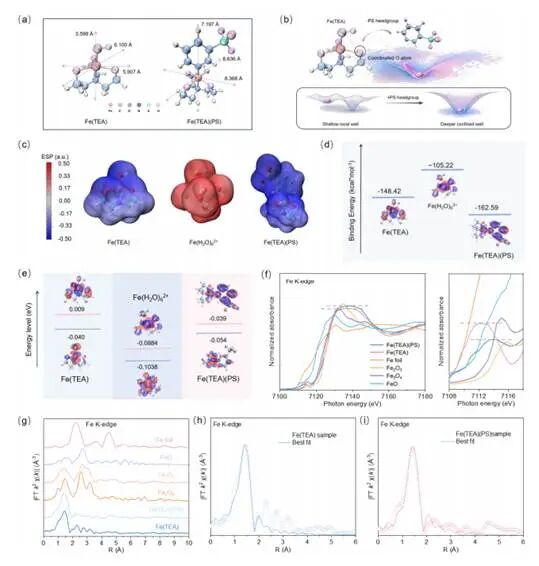
图2.a)Fe(TEA)与Fe(TEA)(PS)的优化分子结构及计算所得分子尺寸;(b)PS诱导局部Fe–O配位环境受限的示意图;(c)Fe(TEA)、Fe(H₂O)₆²⁺及Fe(TEA)(PS)的静电势分布图;(d)计算所得结合能对比图;(e)HOMO与LUMO能级及轨道分布图;(f)Fe(TEA)、Fe(TEA)(PS)及参照样品的Fe K边XANES光谱,右侧为扩展的预边区;(g)Fe(TEA)、Fe(TEA)(PS)及参照样品的Fe K边EXAFS光谱傅里叶变换图;(h)Fe(TEA)与(i)Fe(TEA)(PS)的R空间拟合结果
结合密度泛函理论计算,优化后的Fe(TEA)(PS)结构相较于Fe(TEA)具有显著增大的分子尺寸:平均分子直径从Fe(TEA)的5.87Å增至Fe(TEA)(PS)的8.07Å,增幅约37.5%,较大的Fe(TEA)(PS)分子更难穿透膜结构,从而减少活性物质的跨膜扩散,并在循环过程中抑制扩散引发的副反应。
并且,结构调控模型阐明了PS配位如何改变不稳定Fe-O相互作用的局部微环境。静电势分布图进一步表明PS配位显著改变了Fe配合物的表面电荷分布。Fe(TEA)具有致密的静电表面,而Fe(TEA)(PS)由于引入了芳香族磺酸根配体,其静电分布轮廓在空间上更为扩展。与磺酸基团相关的负电势区域暴露于Fe(TEA)(PS)的外表面,使得该配合物相较于Fe(TEA)具有更强的离子性外表面特性。改性的静电环境与PS的成功引入相一致,并可能有助于在高浓度碱性电解液中稳定该带电分子配合物。
此外,Fe(TEA)(PS)的结合能比Fe(TEA)更负(分别为-162.59与-148.42kcal mol⁻¹),表明引入PS后,体系额外获得了14.17kcal mol⁻¹的稳定化作用。更有利的结合能表明次级配体也增强了Fe-配体整体配位框架的稳定性。前沿分子轨道分析进一步显示PS配位主要稳定了Fe配合物的未占据电子态。LUMO从Fe(TEA)的0.009eV降至Fe(TEA)(PS)的-0.039eV,而HOMO仅从-0.040eV略微变化至-0.054eV。这种更为显著的LUMO稳定化现象表明PS配位增强了配合物的电子接受能力,却并未显著增加其被氧化的倾向。此外,Fe(TEA)(PS)的前沿轨道在含PS骨架上部分离域,说明次级配体不仅作为外围取代基存在,更参与调控该配合物的氧化还原活性电子结构。
Fe K边XANES测试结果显示Fe(TEA)和Fe(TEA)(PS)在氧化的Fe物种区域显示出吸收边,与Fe箔明显不同,证实了Fe中心仍处于配位离子状态。Fe(TEA)(PS)的主边吸收强度高于Fe(TEA),表明吡啶磺酸盐配体的引入改变了铁中心周围的局部配体场及电子环境。而且,两个配合物在前边区谱带的展宽程度上存在显著差异:Fe(TEA)的前边区谱带更为尖锐,与更显著畸变且配位饱和度较低的配位构型相符;而Fe(TEA)(PS)的前边区谱带则趋于平缓且特征减弱,暗示其配位环境更为对称且配位饱和度更高。鉴于Fe K边前边区跃迁对配位对称性及3d-4p轨道杂化高度敏感,该光谱变化证实了PS配位后配合物形成了更对称、更饱和的配位环境。
傅里叶变换后的EXAFS谱进一步显示Fe(TEA)和Fe(TEA)(PS)均显示出以Fe-O/N配位为主的第一壳层散射峰,而未观察到明显的Fe-Fe散射特征,排除了配合物中形成金属铁或氧化铁聚集体的可能性。
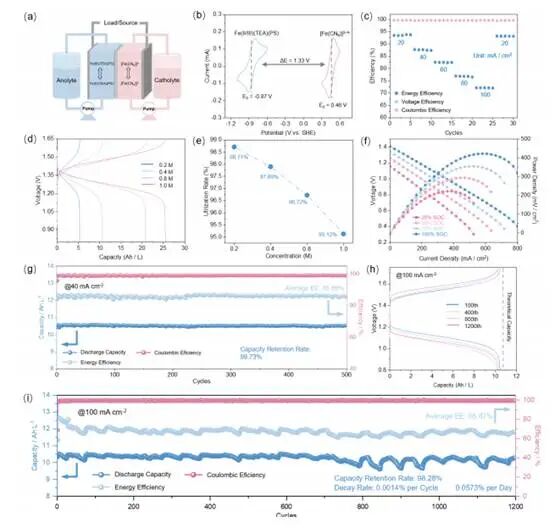
图3.(a)以Fe(TEA)(PS)为阳极液、[Fe(CN)6]⁴⁻/³⁻为阴极液的碱性全铁液流电池示意图;(b)Fe(TEA)(PS)与[Fe(CN)6]⁴⁻/³⁻的CV曲线,显示理论电池电压为1.33V;(c)采用0.40M Fe(TEA)(PS)(阳极液)与0.30M K₄[Fe(CN)₆](阴极液,均溶于2M NaOH溶液)构成的完整电池的性能;(d)不同Fe(TEA)(PS)阳极液浓度下完整电池的充放电电压曲线;(e)不同浓度Fe(TEA)(PS)的利用率;(f)不同SOC下的极化曲线与功率密度曲线;(g)在40mA cm⁻²下的长期循环性能;(h)在100mA cm⁻²下循环过程中的典型充放电曲线;(i)在100mA cm⁻²下的长期循环性能;图(g)与(i)中观察到的容量与EE周期性波动,归因于长期循环期间实验室环境温度的昼夜变化
以Fe(TEA)(PS)为阳极液、[Fe(CN)6]⁴⁻/³⁻为阴极液,在碱性全铁液流电池中评估了Fe(TEA)(PS)的全电池性能。Fe(TEA)(PS)与[Fe(CN)6]⁴⁻/³⁻的氧化还原电位分别为-0.87V和0.46V(相对于SHE),对应的理论电池电压为1.33V。该电池在20–100mA cm⁻²电流密度范围内均表现出稳定且可逆的倍率性能。尽管由于欧姆极化与动力学极化加剧,EE随电流密度增加而下降,但在100mA cm⁻²时仍保持72.07%。当电流密度恢复至20mA cm⁻²时,EE回升至93.11%,接近初始值。此外,随着阳极电解液浓度的增加,放电容量相应增加,同时保持清晰的充放电平台。即使在1.0M Fe(TEA)(PS)浓度下,电解质利用率仍保持在95.12%,表明在实际电池运行条件下,大部分活性物质均可参与氧化还原反应。高利用率具有重要意义,因为许多铁络合物负极电解质在高浓度时会出现可及性降低或极化现象加剧的问题。极化测试亦表明Fe(TEA)(PS)电池在100%SOC时可实现422.8mW cm⁻²的峰值功率密度,反映出优异的功率输出性能。
长期循环性能测试显示在40mA cm⁻²下,该电池在500次循环中始终保持近乎恒定的放电容量,容量保持率达99.73%,平均EE为85.89%。在整个循环测试过程中,CE始终接近100%,表明在此实验条件下,不可逆活性物质损耗及副反应均被有效抑制。结果验证了Fe(TEA)(PS)的分子设计策略:吡啶磺酸根配体可强化Fe的配位环境,进而提升氧化还原活性配合物的稳定性。
将电流密度提升至100mA cm⁻²,该电池在1200次循环后仍保留初始放电容量的98.28%,对应每循环容量衰减率为0.0014%,或每日衰减率为0.0573%。CE在整个循环过程中始终接近100%,表明具有高度可逆的电荷存储特性,且电化学可利用活性材料的损耗极微。放电容量与EE中出现的微小周期性波动,可归因于实验室环境温度昼夜变化对电池极化及电解质传输的可逆影响。尽管容量保持稳定,但随着循环次数增加,充放电曲线逐渐分离,反映出电池整体极化效应随时间推移而增强。增大的电压滞后现象,是导致长期循环过程中EE逐步下降的主要原因。尽管如此,有限的容量衰减与接近100%的CE,仍证实该全电池在100mA cm⁻²下具备长效运行能力,显著性能变化主要表现为电压损耗的渐进性增加,而非可用容量的大幅衰减。
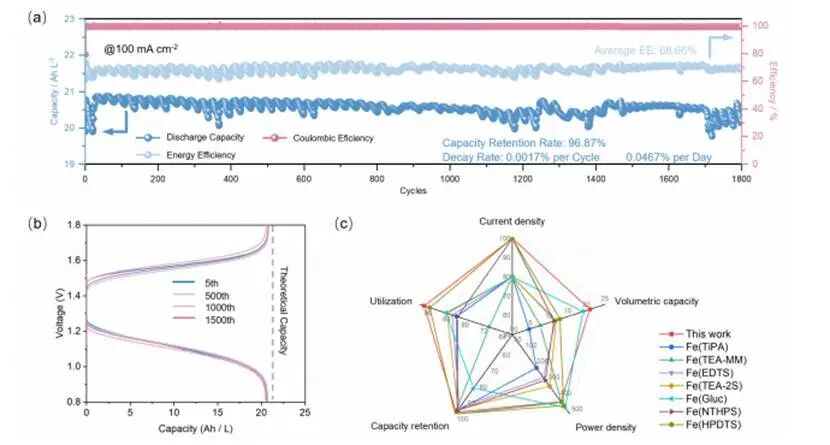
图4.基于Fe(TEA)(PS)的碱性全铁液流电池的高浓度全电池性能