
第一作者:陈倩如&王伟
通讯作者:乔世璋&郝俊南
通讯单位:阿德莱德大学
DOI:10.1039/d6cs00279j

《2025年我司用户发表的液流电池论文合集》
迄今为止,VRFBs是目前最成熟的储能系统之一,并已在一定程度上实现商业化应用。根据2024年的一项最新评估,全球范围内约有3.9GWh的VRFB容量正在投入运营,另有6.3GWh的电池项目正在积极建设中。然而,由于钒资源分布不均且依赖于钢铁工业生产,导致其成本高昂且波动较大,制约了VRFBs的广泛部署,促使人们探索储量丰富且成本效益高的替代活性材料。替代性活性材料可分为有机类与无机类两类。有机氧化还原对在结构多样性及分子可调控性方面具有显著优势。然而,大多数有机类材料易发生化学降解,且通常需要通过复杂的合成工艺引入稳定化官能团,增加了工艺复杂度与生产成本。此外,尽管许多分子具有较高的溶解度,但当电解液接近其溶解度极限时,通常会呈现较高的粘度,从而导致泵送能耗增加。此外,大多数有机物需在无氧条件下才能实现稳定运行,增加了基础设施建设和运营复杂性。
1.阳极电解液的无机化合物
1.1锌基化学体系
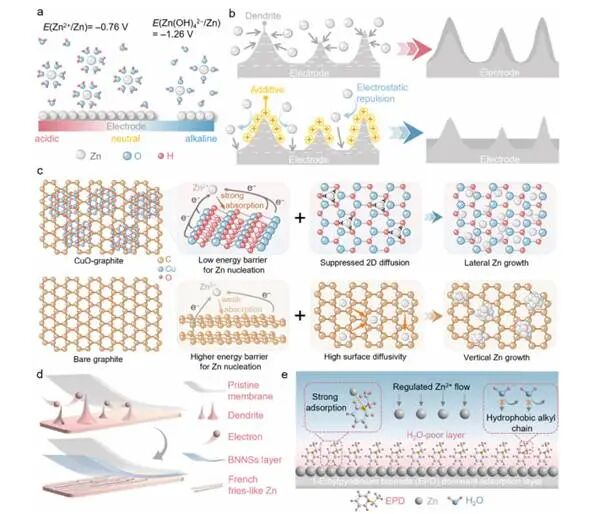
图1锌基RFBs的反应机理、问题与策略
锌因天然储量丰富、环境友好性以及稳定的双电子镀/剥离反应而受到广泛研究关注。根据电解质pH的不同,通常采用两种反应类型(图1a):酸性/近中性Zn/Zn²⁺(E₀=–0.76Vvs.SHE)与碱性Zn/(Zn(OH)₄)²⁻(E₀=–1.26V)。两种反应均具有较低的平衡电位,从而能够实现较高的电池电压和具有竞争力的能量密度。尽管存在这些优势,锌基体系仍受到枝晶形成、HER以及在实际电流密度下有限的面容量等因素的制约。特别是在碱性介质中,由于Zn(OH)₄²⁻电镀过程中的三维扩散作用,锌沉积常产生针状枝晶,与在酸性/近中性电解质中观察到的二维六方片状形貌形成对比,并极大地加剧了枝晶引发的损伤。枝晶生长,加之碱性锌体系因热力学稳定性较差而加剧的HER反应,会导致性能下降。
1.1.1晶枝形成
电极–电解质界面处不均匀的电场与离子分布促进了局部成核及各向异性锌沉积过程,从而形成逐渐延伸的枝晶;枝晶最终可能穿透隔膜,导致内部短路、电解液失衡及不可逆容量衰减。尽管在RFBs中流动的电解液可抑制枝晶形成,但枝晶严重程度仍随电流密度和累计循环时间的增加而加剧。因此,调节锌沉积的有效策略,如电解质添加剂、电极结构和膜设计,对于提高锌基RFB的性能至关重要。
1.1.1.1电解质添加剂
通过添加助剂抑制锌枝晶生长的典型机制基于静电屏蔽效应(图1b)。常见的助剂包括金属离子与有机阳离子,例如Cr³⁺、1-乙基-1-甲基吡咯烷鎓(MEP)及四乙基铵(TEA)。由于阳离子具有相对较低的还原电势,会优先且快速地吸附在锌凸起的高场强尖端处,从而产生局部电场屏蔽效应,排斥趋近的Zn²⁺,促使Zn²⁺在周边区域沉积,形成均匀的锌镀层。除静电调控外,部分助剂还可通过增加成核数量来调控锌沉积过程,代表性实例包括聚乙二醇、四丁基硫酸铵及聚丙烯酰胺;这些助剂在阳极表面吸附,抑制Zn²⁺的自发聚集,并促进Zn²⁺在更多位点成核,从而实现分散状的锌沉积。另一类策略旨在调控锌晶粒生长的晶体学取向,引导锌沉积沿特定晶面进行,从而形成致密且平坦的锌层。其中,(100)与(110)晶面与基材存在较大的几何错位,可增强垂直方向的电场强度并将Zn²⁺富集于晶尖处;而(002)、(103)及(105)晶面则具有较小的倾斜角,有利于锌离子在晶面内扩散。此类织构可降低表面粗糙度、使电流密度均匀化,并改善镀层形貌。然而,由于锌基RFBs通常采用表面粗糙的GF电极,因此控制晶体取向极具挑战性,导致相关研究较为有限。
1.1.1.2电极结构
锌优先沉积于电极–膜界面而非三维GF电极的内部,从而促进枝晶向膜方向生长。当前的电极改性策略较为有限,主要侧重于引入异质性亲锌成核位点。当这些位点分布均匀时,可实现均相锌成核,且成核过电势可忽略不计;同时,由于从亲锌位点扩散锌所需克服的高能垒,还能抑制二维锌扩散及由此导致的锌团聚现象。例如,氧化铜纳米颗粒凭借其与锌之间强烈的电子相互作用,已被证实是有效的成核中心(图1c)。对应的RFB在14mA cm⁻²下实现了超过2500次稳定循环,而采用纯GF电极的电池在约1000次循环后CE出现急剧下降。此外,某些亲锌物质(如铅纳米颗粒)可同时提高HER过电势,从而进一步提升循环稳定性。
1.1.1.3膜设计
膜工程中抑制枝晶生长的一个核心原理是调控离子流。一种表面带有Turing模式的PBI膜已被证实有助于调控锌沉积过程。在此过程中,锌优先积聚在较薄的凹槽区域,而这些区域对离子传输的阻力较低。表面配位的铜离子进一步与[Zn(OH)₄]²⁻发生相互作用,引导出平滑的沉积形貌。因此,即使在80mA cm⁻²的下,电池仍能稳定运行,具有160mAh cm⁻²的超高面容量和490%的高EE,且在110次循环后性能依然保持稳定。除离子流调控外,通过采用氮化硼纳米片(BNNSs)对多孔基材进行改性,提供了一种独特的策略:利用其高热导率使界面温度均匀化并促进均匀的反应动力学,同时其优异的机械强度可防止锌离子导致的膜穿孔(图1d)。经BNNS改性的膜将锌沉积物的形貌从针状转变为“薯条状”,使得即使在200mA cm⁻²下,EE仍可超过80%。
1.1.2HER
在接近锌电镀电位的条件下,水还原反应在热力学上更为有利。此时产生的H₂气泡会阻塞沉积位点并增加电池电阻。由OH⁻积累引起的局部碱化作用进一步加速了锌的腐蚀并引发寄生反应。近年来,缓解HER问题的研究进展主要集中在通过电解质改性来调控界面化学性质。一种方法涉及定制Zn²⁺的溶剂化环境,例如在电解质中引入10%的二甲基亚砜(DMSO)。分子模拟与光谱学研究表明,DMSO仅存在于第二溶剂化壳层中,优先结合游离质子并降低水活度。这种质子捕获作用使HER起始电位向负方向移动,同时保持Zn²⁺的快速传输。另一种方法是构建一种自适应的亲锌–疏水界面。例如,1-乙基吡啶溴化物在电场作用下于锌表面自组装,形成一个富含强吸附位点的动态层(图1e),降低了成核过电位,同时排斥水分子,从而形成一个对HER天然不利的缺水双电层。
1.1.3有限的面容量
与全液态锌基固态电池不同,锌基体系在电极处发生液态向固态的转化过程,因此能量容量由电极的活性位点及内部表面积所决定。当空隙达到饱和状态后,会形成较厚的沉积层,从而增加欧姆电阻、阻碍离子传输,并引发枝晶生长或机械剥落现象。相互耦合的效应共同将实际面容量限制在20–40mAh cm⁻²范围内,远低于根据锌元素化学计量比预测的理论值。提升面容量的典型策略包括制备高孔隙率的三维集流体或采用可流动/半固态电极。近期一项研究通过将室温Ga–In–Sn液态金属分散于阳极电解液中,将液–固沉积过程完全转化为液–液过程,从而实现Zn²⁺在液态介质中的合金化与脱合金化反应。该设计实现了高达640mAh cm⁻²的超高面容量,对应约16h的放电时长,远超长时程储能应用中10h的标准要求。电池在120mAh cm⁻²的放电倍率下可稳定循环180天。此外,采用氧化还原电位高于锌的氧化还原介体亦可通过氧化脱离的“死锌”并回收损失的容量来提升面容量。基于此方法制备的面容量为152mAh cm⁻²的电池,在近100%的放电深度(DoD)下持续运行了41500h。
锌基液流电池是为数不多已推进至早期商业化阶段的后钒时代储能技术之一。其中,Zn–Br₂与Zn–Fe体系被视为相对成熟的配置方案。2024年中,HAES公司启动了一条容量为200MWh的Zn–Br₂液流电池生产线建设;而2023年末,WeView公司投产了全球首个GW级Zn–Fe液流电池制造工厂。尽管取得了这些进展,但诸多重大挑战仍制约着其更广泛的商业化应用。枝晶生长与析氢反应不仅会缩短循环寿命、降低循环效率,还会导致采用保守的运行条件,这些限制因素导致材料利用率严重不足,进而需要采用体积庞大的电堆并带来较高的系统成本。
1.2硫基化合物
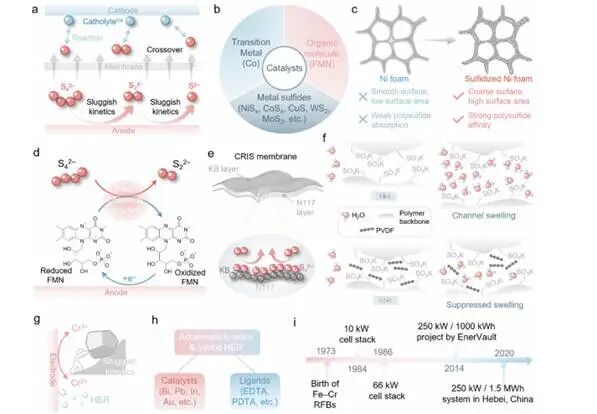
图2多硫化物及铬基RFBs领域的挑战与进展
硫元素具有显著的成本优势,目前其价格仅为每千克0.106美元。硫元素在RFBs中的首次应用可追溯至1984年,当时其与溴化物阴极电解质结合,形成了多硫化物–多溴化物(PSB)液流电池。尽管该技术早在早期便已引入,但基于多硫化物体系的电池技术在随后数十年间发展停滞,直至近十年才逐渐复兴。限制其发展的主要挑战是缓慢的还原动力学和活性物种的交叉(图2a)。
1.2.1缓慢动力学
多硫化物(S₄²⁻或S₂²⁻)的还原反应需要较大的电荷过电势来驱动S–S键断裂,通常使电池的EE在40mA cm⁻²时降至40%以下。多项研究证实Co因高电子导电性和对多硫化物的强吸附作用而成为一种有效的催化剂。Zhou等人报道了最佳性能:他们首先将CF依次在SnCl₂/HCl和PdCl₂/HCl溶液中活化,随后在CoCl₂溶液中进行钴电镀,制备出Co–CF材料。当钴负载量为10mg cm⁻²时,所得的PSB液流电池在40mA cm⁻²下实现了85%的高EE和82.4%的EE。尽管性能得到显著提升,但该涂层成分复杂(包含Co、Sn、Pd和P),非钴元素的具体贡献尚不明确。
多种过渡金属硫化物亦被探索作为多硫化物反应的催化剂(图2b),包括钴硫化物、铜硫化物、钨硫化物、镍硫化物、钼硫化物以及多金属硫化物。其中应用最广泛的当属镍硫化物,其通常通过将镍泡沫直接置于多硫化物溶液中煮沸,直至其表面均匀变黑来合成。表征结果表明主要产物为NiS,同时存在少量Ni₃S₂。NiSₓ的负载量通常未进行定量测定;仅Zhao等人报道了电极表面的硫含量为16.88 wt%。利用该催化电极,众多研究在40mA cm⁻²下实现了超过75%的高EE。优异性能很可能源于硫化处理后镍泡沫所具有的粗糙表面以及NiSₓ对多硫化物物种的强吸附亲和力(图2c)。
除固体催化剂外,还将一种有机分子黄素单核苷酸(FMN)作为氧化还原介体引入K2S⁴⁻电解液。在充电过程中,FMN在电极上被还原生成还原型FMN,随后通过自发氧化还原反应将电子传递给多硫化物,并重新转化为氧化型(图2d)。引入FMN后,多硫化物–亚铁氰化物(S–Fe)RFB电池在30mA cm⁻²下的EE从53%显著提升至76%,该介体可支持电池稳定运行2000次循环。
1.2.2多硫化物交叉
多硫化物RFBs面临的另一个关键挑战是多硫化物离子通过离子交换膜的严重交叉。在电池循环后,于阴极电极处观察到硫沉淀现象,表明存在显著的离子交叉现象。该现象源于磺酸基团水合导致的膜层溶胀,形成离子簇并扩张亲水性离子通道。研究人员通过将Ketjen黑碳(KB)与聚偏二氟乙烯(PVDF)的浆料浸渍于1-甲基-2-吡咯烷酮(NMP)中,然后滴涂于Nafion 117(N117)基材上,成功制备出一种电荷增强型离子选择性(CRIS)膜。该CRIS膜显著抑制了多硫化物的交叉迁移及水分子的渗透。性能提升源于两种机制:(1)KB对多硫化物具有强吸附能力,使多硫化物在膜表面积累负电荷,从而增强对阴离子的静电排斥作用(图2e);(2)疏水性PVDF渗透至Nafion基材中,减少了水分子的吸收与膜层溶胀(图2f)。因此,CRIS电池在2100小时(1200次循环)内保持了高达99.51%的容量保持率,而N117电池在仅132小时内即出现90%的容量衰减。
目前,基于多硫化物的RFB的研发仍处于早期阶段。现有研究大多呈现高度碎片化特征,实验条件与评估方案存在显著差异。例如,已报道的研究在电解质组成(包括标称多硫化物形态、浓度及碱度)、催化剂负载量、电极特性、隔膜类型、电池尺寸与流场构型、流速以及SOC工作窗口等方面均存在较大差异。此外,诸如CE、VE、EE、功率密度及容量保持率等常用性能指标,也往往是在迥异的实验条件下测得的。由于缺乏标准化测试方案与基准评价体系,不同多硫化物RFB体系间的性能难以进行直接定量比较。与此同时,若干关键科学问题仍有待攻克:首先,为防止阳极电解液中硫沉淀,现有研究常采用过量多硫化物电解质,导致多硫化物容量利用率偏低;其次,氧化还原介体的研发仍较为有限;第三,亟需深入解析已报道固态催化剂的结构–性能关系,以识别调控催化活性的关键描述符,进而指导高效催化剂的合理设计;最后,多硫化物交叉渗透仍是制约电池长期稳定性的主要瓶颈。需开发更具成本效益且性能优异的分离装置,以在有效抑制交叉效应的同时保持离子电导率。
尽管如此,近期取得的进展已开始弥合实验室规模研究与实际应用之间的差距。尤为引人注目的是,深圳中和储能科技有限公司研发的5kW/20kWh多硫化物–铁液流电池系统已在一项示范项目中成功部署并并网运行。此里程碑事件标志着向工程化验证迈出了关键一步,同时也凸显了基于多硫化物体系的储能系统在可扩展储能应用领域所蕴含的巨大潜力。
1.3铬基化学体系
铬基氧化还原化学体系应用于Fe–Cr RFBs,该电池基于Cr²⁺/Cr³⁺(E₀=–0.41V)工作。与钒基体系相比,Fe–Cr RFBs具有显著的成本优势:铁是地球上质量含量最丰富的元素,而陆地铬储量比钒储量高出近三个数量级。Fe–Cr RFBs的电解质设计已从非混合型电解质发展为混合型电解质。在非混合型电解质中,具有氧化还原活性的[Cr(H₂O)₅Cl]²⁺会逐渐转化为无活性的[Cr(H₂O)₆]³⁺。这种老化现象在较高温度下可逆,但此类操作会加速离子交换膜的降解。降低的离子选择性进一步促进了Crⁿ⁺与Feⁿ⁺物种的跨膜迁移,使系统趋向于等摩尔反应物浓度状态。因此,相关研究已转向采用混合反应物电解质体系,典型配方为:1M FeCl2+1MCrCl3+3MHCl。
Fe–Cr体系的主要局限性在于Cr²⁺/Cr³⁺体系的氧化还原动力学缓慢以及在盐酸介质中存在严重的HER(图2g)。解决HER问题的一种方法是采用再平衡电极:该电极通过消耗阴极液中过量的Fe³⁺来氧化阳极液中析出的H₂;另一种方法是使用能够选择性促进Cr氧化还原反应、同时抑制HER的催化剂(图2h)。Bi是RFBs中研究最为广泛的元素。将Bi³⁺直接引入电解质可实现金属铋在电极上的同步电沉积,即使在320mA cm⁻²下仍可获得较高的EE(80.7%)。在充电过程中,Bi会捕获质子形成BiHₓ中间体,从而抑制HER;。其他元素(如Pb、Au、In)也展现出类似的优越性能。然而,贵金属或稀有元素的高昂成本对体系的规模化应用构成了挑战,尤其是在电池使用寿命期间需要周期性更换这些元素时。
另一种策略涉及利用配体配位来克服Cr²⁺(d⁴,高自旋态)固有的局限性,该离子存在Jahn–Teller畸变及较高的重组能。强场配体可稳定t²g轨道占据、减小结构畸变,从而加速氧化还原反应动力学。此外,螯合物可作为溶剂屏障,减少易解离的结合水含量。此外,它们还能实现近中性pH条件下的操作,而不会产生铬的氢氧化物沉淀。使用EDTA进行螯合可使铬的氧化还原反应动力学提升超过五个数量级,并将Cr³⁺/Cr²⁺电势从–0.41V移至近中性pH条件下的–0.99V。其他进展包括使用PDTA,可将还原电势移至–1.1V,从而超越传统的水稳定性窗口,同时在单日操作期间避免发生HER。
自1973年首次提出以来,Fe–Cr RFBs在20世纪70至80年代期间经历了大量深入研究,最终成功开发出功率为10kW和66kW的电池电堆(图2i)。近年来工业领域的技术进步进一步验证了该技术的可扩展性。2020年,一套功率为250kW、容量为1.5MWh的Fe–Cr RFBs系统在中国河北省张家口市投入运行,作为一项“太阳能+储能”示范项目用于现场验证。然而,Fe–Cr RFBs的循环稳定性仍逊于VRFB。进一步努力设计低成本催化剂、提高混合电解质浓度和防止膜在高温下溶胀,对于实现其全部商业潜力至关重要。
2.用于阴极电解液的无机化合物
2.1溴基化学
Br₂/Br因高达1.08V的氧化还原电位而成为一种极具前景的阴极电解质。当与合适的阳极电解质配对时,可实现较高的电池电压。Br⁻与Br₃⁻还具有优异的水溶性,使得制备高浓度电解液成为可能,从而获得较高的能量密度。此外,溴基阴极电解质还具有材料成本低、且海水中溴资源丰富的优势。尽管存在这些优势,该体系仍面临两大主要挑战:反应动力学缓慢以及多孔膜中的物质渗透问题。
2.1.1跨膜迁移
在充电过程中,Br₂与多溴化物离子(Brₙ,n=3、5、7)可扩散穿过膜层,并在阳极侧发生非预期还原反应。目前最广泛采用的解决方案是使用溴络合剂(BCA),其通过形成体积更大、粘度更高且疏水性的类油相来降低多溴化物的迁移性(图3a)。有效的溴络合剂还应降低水溶液中的溴蒸气压及游离溴含量。典型的BCA包括季铵盐、磷鎓盐和硫鎓卤化物盐,其中MEP与N-乙基-N-甲基吗啉溴化物(MEM)是应用最广泛的商用选择(图3b)。BCA的结构对性质影响显著:通常,较长的烷基链会导致较低的离子电导率,但会增强溴捕获能力。在基于胆碱的体系中,研究发现适度延长非羟基侧链可将分子极性和溶剂化自由能调节至有利范围内,从而增强多溴化物的结合能力,同时防止固化并在低温下保持良好的流动性(图3c)。BCA不仅可引入电解质中,还可涂覆于电极表面或嵌入膜中以阻断交叉迁移。例如,CTAB被插层到Ti₃C₂Tx MXene中形成MXene-BCA杂化物,随后将其涂覆于多孔碳毡上。扩大的MXene中间层可可逆地络合多溴化物为固态CTA⁺–Br⁻,而MXene位点则保持了快速的Br₂/Br⁻反应动力学。
2.1.2缓慢的反应动力学
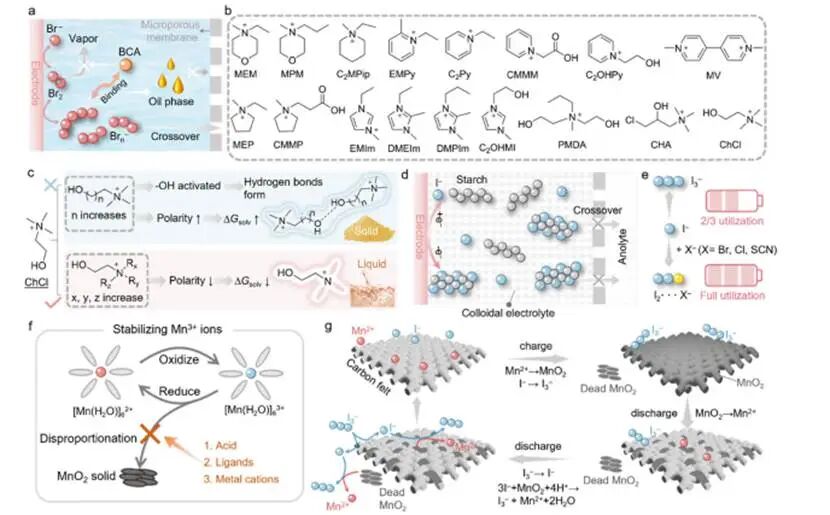
图3溴基、碘基及锰基RFBs的挑战与策略
尽管Br₂/Br⁻具有较高的氧化还原电位,但固有的缓慢反应动力学仍是实现高功率性能的主要障碍。动力学限制主要源于初始电子转移步骤,在此步骤中,Br₂必须吸附并解离于电极表面,从而形成具有反应活性的中间体(Br⁻-ads)。由于缺乏催化位点和界面润湿性差,此过程在原始碳电极上受到严重阻碍。解决此问题的常见策略是电极改性,该方法可增强吸附能力与电导率。例如,研究人员开发出一种含有丰富含氮缺陷的氮掺杂碳毡,用以促进Br₂/Br氧化还原反应,并通过降低成核过电位来同时促进均匀的锌沉积。当该电极同时作为阳极和阴极使用时,即使在180mA cm⁻²下,VE仍可达64.85%。与此同时,电解液优化同样至关重要。传统BCA常形成不相溶的疏水性油相,会限制界面接触并阻碍反应动力学。为解决此问题,研究人员设计了一种含有多个羟基的亲水性BCA,使能够在水相中实现均匀的多溴化物络合反应。所制备的电池具有高达57.2Ah L⁻¹的高容量、优异的循环稳定性以及约90%的CE。综上所述,研究证明了对电极结构与电解液化学进行协同优化对于克服Br₂/Br的动力学限制至关重要。
作为最早报道用于RFBs的活性材料之一,Br₂/Br⁻对长期以来一直是研究热点。当与Zn/Zn²⁺对结合使用时,Zn–Br₂液流电池已取得一定的商业化应用进展。例如,Redflow公司已在加利福尼亚州圣贝纳迪诺县的Anaergia公司Rialto Bioenergy Facility部署了一套容量为2MWh的Zn–Br₂液流电池系统。然而,关键瓶颈问题依然存在。首先,尽管BCAs能够缓解多溴化物的交叉扩散问题,但结构与性能之间的关系尚未明确界定,且缺乏通用的设计指导原则;目前仍需开发兼具强溴捕获能力、低粘度及宽温域流体流动性的多功能溴化物阻隔剂。其次,Br₂/Br⁻体系的本征动力学特性尚需进一步优化。在不损害电池CE的前提下,推进支撑电解质工程与亲水性溴化物阻隔剂的研发,对于改善界面润湿性、增强离子/电子耦合效应以及降低极化作用至关重要。
2.2碘基化学
I–/I₃–(E₀=0.535V)因优异的氧化还原可逆性及碘元素在自然界中的高丰度,日益受到作为液流电池阴极电解质的广泛关注。与基于过渡金属的体系不同,基于碘的物质毒性较低且对环境风险极小,因此非常适合用于大规模、安全的储能系统。此外,碘离子与三碘化物离子具有较高的溶解度,使得采用高浓度电解液来提升能量密度成为可能。碘的氧化还原反应机制相对简单且已有充分研究,有利于实现对反应过程的精准控制。综上所述,使得I–/I₃–成为水系液流电池的理想候选体系。
2.2.1交叉迁移现象
阻碍基于碘的RFBs发展的关键限制因素之一是多碘化物因高溶解度和高扩散性而发生的膜间交叉迁移现象,会导致电池自放电及容量衰减。Nafion膜凭借离子选择性及致密结构,在一定程度上有效阻隔了多碘化物的迁移;然而,较低的离子电导率会增加内阻,从而降低输出功率。另一种方案采用多孔聚烯烃膜,离子传输性能更优,但允许多碘化物迁移,从而引发严重的交叉污染问题。淀粉已被研究作为多碘化物捕集剂,可将多碘化物结合成大型胶体聚集体,通过多孔膜中的尺寸排阻效应抑制交叉迁移现象(图4d)。由此制备的电池在50℃工况下经过200次循环后,实现了42mW cm⁻²的功率密度及超过98%的容量保持率CE。此外,季铵盐等络合剂也被广泛采用,但常因多碘化物络合物易沉淀而存在局限性。为克服此局限性,研究人员设计了软硬两性离子捕集剂(SHZITs)。这类分子将能够结合聚碘化物的软质有机阳离子与带有亲水基团的硬质有机阴离子相结合,从而保持电池体系的整体水溶性。采用SH-ZITs的电池在40mA cm⁻²工况下可实现超过1000次的稳定循环,CE高于99.9%,且在高充电状态下容量利用率可达120Ah L⁻¹。
2.2.2动力学问题
大多数基于碘的可充电电池在低于100mA cm⁻²的中等电流密度下运行。限制电池在较高电流下工作的关键但难以控制的因素,是由固态I₂形成所引起的电极钝化现象。碘转化过程分为两个步骤,当第二步反应速率较慢时,I₂会积聚并在电极–电解质界面处达到饱和。由此沉积的导电性较差的固态I₂会对电极表面产生钝化作用,阻碍电子转移并增大极化效应。为抑制I₂的沉淀,研究人员引入了有机添加剂,通过疏水相互作用提高碘的溶解度。此外,还采用催化材料对电极进行改性,以促进I–/I₃–转化反应。金属有机框架材料(如MIL-125-NH₂或UiO-66-CH₃)已被引入GF电极中。这些多孔材料具有高比表面积和催化活性,在30mA cm⁻²下分别使电池EE提高2.7%和6.4%,表明具有更优的反应动力学和更低的极化效应。
2.2.3不完全碘利用
I–/I₃–转化仅利用了总碘容量的三分之二。将I₃–进一步氧化为I₂可提高实际能量密度。一种有前景的方法是使用无机添加剂,通过卤键作用稳定I₂,以防止其沉淀或与I–形成络合物。易溶于水的卤化物(Cl–和Br–)及假卤化物(SCN)可与I₂相互作用形成多卤化物络合物(图3e)。这些络合物(例如I₂Br和I₂Cl)在热力学上稳定,从而能够充分利用碘容量并延长有效充电状态。当采用由5.0M ZnI₂和2.5M ZnBr₂组成的电解液时,使用溴与I₂形成络合物的Zn–I₂RFB实现了101Wh/L的能量密度。虽然该体系具有高容量,但循环稳定性有限,凸显了优化电解液组成以实现长期稳定运行的必要性。
迄今为止,碘基RFB受到的工业关注相对有限,主要是因为它们相对于溴基RFB具有更高的材料成本和更低的工作电压,两者都会影响预计的系统级经济性。展望未来,推进基于碘的RFBs的研发将需要实现电解质与隔膜领域的集成创新。特别是,设计能够同时抑制物质跨膜扩散并调控碘氧化还原态的多功能电解质添加剂,对于提高电池容量利用率至关重要;与此同时,用低成本、高导电性的多孔隔膜替代传统的Nafion膜对于实现经济可行的大规模应用至关重要。
2.3锰基化学体系
Mn是地壳中含量第二丰富的过渡金属,全球年产量约为600万吨。丰富的储量使其成为钒的有前景的替代材料。根据电解质组成的不同,在镁基可充电电池中已识别出三种主要的氧化还原机制:(1)Mn²⁺/Mn³⁺之间的液–液转化;(2)涉及Mn²⁺/MnO₂的液–固双电子转化;(3)MnO₄²⁻/MnO₄之间的液–液相变。
2.3.1 Mn²⁺/Mn³⁺转化
Mn²⁺/Mn³⁺在1.51V的高氧化还原电位下工作,从而实现较高的电池电压。然而,Mn³⁺具有固有的不稳定性,易发生歧化反应,生成MnO₂沉淀物。固体沉积物可能从电极上脱离并变得电化学失活,导致CE降低及容量衰减。
对硫酸浓度(0.5–5M)的影响进行了研究结果表明提高酸浓度可显著抑制二氧化锰的形成,并改善Mn²⁺/Mn³⁺转化过程的可逆性。然而,较高的酸浓度会显著降低MnSO₄的溶解度,并增加电解质粘度。研究人员引入了多种配体,通过与配位水分子进行配体交换来改性Mn³⁺的溶剂化结构,从而稳定Mn³⁺(图3f)。有效的配体包括氰化物(CN)、甲基磺酸盐(CH₃SO₃)、氯离子及EDTA。例如,EDTA可通过其羧基和氨基与Mn²⁺形成螯合物。采用0.5M EDTA–Mn的Zn–Mn液流电池在近300次循环中保持稳定运行,在20mA cm⁻²下实现了98%的CE和75%的EE。除配体外,钒和钛离子等金属添加剂也被证实能有效抑制Mn³⁺歧化生成二氧化锰的过程。据报道,Ti–SO₄络合物可促进H₂SO₄中H⁺的解离,通过降低局部pH来增强二氧化锰的溶解度。尽管取得了这些进展,但完全抑制Mn³⁺歧化反应的问题仍未解决。进一步探索功能性添加剂和选择性催化电极对于提高锰基液流电池的长期稳定性至关重要。
2.3.2Mn²⁺/MnO₂转化
除Mn³⁺歧化反应外,MnO₂亦可直接由Mn²⁺沉积形成,该反应在中性或弱酸性介质中、氧化还原电位为1.23V时发生。直接沉积法可形成均匀、致密的MnO₂层,而歧化反应则生成随机分布、结合较松散的沉积物,该沉积物在放电过程中会不完全溶解。Mn(CH₃COO)₂(MnAc)电解液通过乙酸酯配位作用促进Mn²⁺的直接沉积,与MnSO₄和氯化锰的情况不同,后两者的MnO₂主要源于Mn³⁺的歧化反应。该配位效应使CE和VE分别提升至96%和74%,而MnSO₄对应的数值分别为84%和64%,但代价是电池电压降低约530mV。
在沉积型电池中,面容量是决定系统能量密度的关键因素。然而,在高沉积负载条件下,二氧化锰可能从电极表面剥离,形成电学上绝缘的“死”二氧化锰,从而导致严重的容量衰减。表面改性提供了一种实用的缓解策略:用炭黑涂覆电极可增加表面粗糙度、增强沉积物与基材之间的粘附力,并使面容量超过20mAh cm⁻²。另一种方法是采用氧化还原介体通过自发化学反应促进二氧化锰的溶解。I₃–/I–首次被证明可作为基于乙酸盐电解液中的氧化还原介体。在放电过程中,二氧化锰首先被还原,随后I₃–被还原为I–;后者随后将残余的二氧化锰化学还原为Mn²⁺,同时自身被氧化回I₃–。随后,I₃–被电化学还原为I–,从而维持该介导循环直至二氧化锰完全消耗(图3g)。该策略使锌–二氧化锰可充电电池实现了50mAh cm⁻²的面容量。此后,该概念已扩展至其他介体,包括Br/I₂、Fe²⁺/Fe³⁺和VO₂⁺/VO₂⁺。
质子浓度对Mn²⁺/MnO₂的氧化还原行为具有显著影响。足够的质子浓度对于MnO₂溶解为Mn²⁺至关重要,而强酸性介质则可抑制MnO₂从Mn²⁺中沉淀出来。此外,当Mn²⁺浓度固定时,氧化还原电位随pH每降低1个单位而正向偏移118mV。然而,不同pH环境下的基础反应机理仍十分复杂且尚未完全阐明。精确的pH控制因阴极电解液与阳极电解液(如Zn/Zn²⁺)对pH的不同要求,以及循环过程中的pH偏移而变得更加复杂。
2.3.3 MnO₄/MnO₄²⁻转化反应
MnO₄/MnO₄²⁻(E₀=0.56V)已被探索作为强碱性介质中RFBs的阴极电解质。当采用Na⁺作为抗衡离子时,MnO₄具有较高的溶解度(43.62M),从而可实现高达97Ah L⁻¹的高理论体积容量。然而,由于该氧化还原电对本身存在不稳定性,应用尚未受到广泛关注。强氧化性MnO₄物种可氧化水并释放O₂,同时会对电池其他组件造成腐蚀。
此外,MnO₄²⁻往往在略低的氧化还原电位下被还原为MnO₄³⁻,而MnO₄²⁻与MnO₄³⁻均易发生歧化反应生成二氧化锰,后者会沉积在膜及电极上。已有多种策略被探索用于通过精细调控截止电压来抑制这种不良的MnO₄²⁻/MnO₄³⁻反应,或通过提高MnO₄与OH⁻的浓度来抑制歧化反应。然而,对于实际的大规模应用而言,确保电池组件对MnO₄造成的腐蚀具有强抗性仍至关重要。
锰基RFBs的研发尚处于起步阶段,诸多重大挑战阻碍了实现商业化应用。对于Mn³⁺/Mn²⁺而言,通过添加稳定配体或金属离子可部分缓解Mn³⁺的歧化反应,但现有策略尚不足以支持实际应用。对于Mn²⁺/MnO₂,深入理解pH依赖性氧化还原行为至关重要,而先进的原位表征技术或可提供关键性见解。同样重要的是开发简单可靠的方法,以在长时循环过程中精确控制电解液pH。对于MnO₄²⁻/MnO₄而言,氧化态与还原态物种固有的不稳定性构成了重大障碍,而有效的缓解策略在很大程度上仍未得到充分探索。综上所述,这些挑战凸显了对反应机理阐明及创新材料设计的迫切需求,以充分发挥锰基可充电电池在可持续能源存储领域的潜力。
2.双极氧化还原活性物质(适用于阴极电解液与阳极电解液)
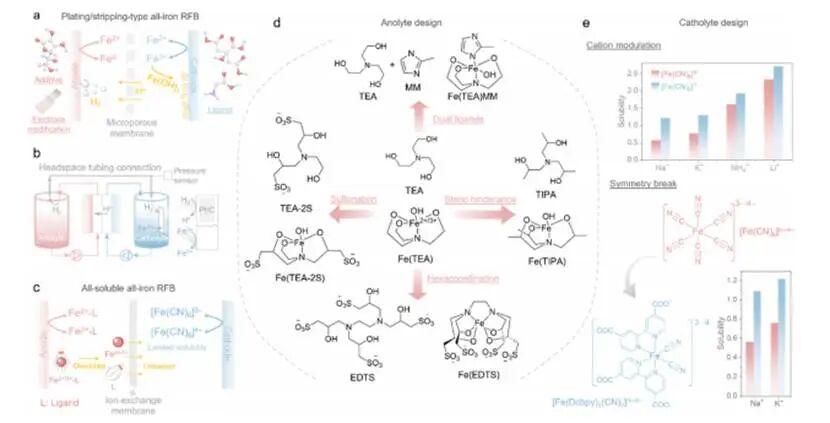
图4铁基可充电电池面临的挑战与应对策略
2.1铁基电化学体系
铁基RFBs因铁资源丰富、固有安全性高、环境友好性及成本低廉等特点,已受到广泛关注。铁具有两种不同的氧化还原电对:Fe⁰/Fe²⁺的标准电势为–0.44V,Fe²⁺/Fe³⁺的标准电势为0.77V。双重氧化还原特性使得铁可根据所用对电解液的不同,分别作为阳极电解液或阴极电解液发挥作用。因此,铁可被整合至多种RFB体系,包括全铁体系、Zn–Fe体系、Cr–Fe体系、V–Fe体系及S–Fe体系。其中,双半电池均采用铁基活性材料的全铁RFB体系最受关注。这种对称性使得通过重新配制电解液以恢复平衡,可在理论上有效应对电解液交叉污染问题。
2.1.1电镀/剥离型全铁RFBs
在典型的全铁RFB中,阳极电解液采用Fe⁰/Fe²⁺电镀/剥离反应,而阴极电解液则利用Fe²⁺/Fe³⁺转化反应。两种电解液通常由氯化亚铁或硫酸亚铁盐与NH₄Cl、氯化钠或氯化钾等支持电解质混合而成,并通过微孔膜进行分隔。一个主要挑战在于两种半反应对pH有着不同的要求:阴极电解液必须维持在pH≤2的条件下,以防止Fe³⁺水解生成不溶性的Fe(OH)₃;而酸性条件同时会加速阳极处的HER(图4a)。为解决此问题,已开发出多种策略以维持电解液的相容性。抗坏血酸等添加剂已被证明能在pH=0-3范围内有效抑制HER。多种配体(如DMSO、柠檬酸盐、甘氨酸和甘油)已被用于防止在pH=3.95条件下发生Fe(OH)₃沉淀;阴离子交换膜可使两个半电池处于不同的pH,并防止Fe³⁺交叉迁移;然而,FeCl₄–在膜上的吸附会显著降低离子电导率。电极表面改性亦可抑制HER反应,例如采用导电聚合物复合材料聚吡咯/聚(4-苯乙烯磺酸盐)(PPy/PSS)进行涂层处理。一种创新的系统级策略涉及连接阳极液槽与阴极液槽的气相空间(图4b)。该配置可使阳极液中生成的H₂转移至阴极液,并在该处与过量的Fe³⁺发生反应。此反应可再生质子以维持阴极液中的低pH,同时将过量的Fe³⁺还原为Fe²⁺,从而保持电荷状态平衡。一种类似的“质子泵”策略已由ESS Tech Inc.公司应用于其全铁RFB产品中。公开报道的性能数据表明该电池可循环41000次而未观察到容量衰减或性能下降,且在整个循环过程中,CE保持在约90–100%,EE保持在约65–70%。
2.1.2全可溶性全铁RFBs
由于Fe⁰/Fe²⁺涉及固液相变过程,电池的能量与功率存在固有耦合关系,限制了设计灵活性。采用浆料电解质在碳颗粒上沉积铁可克服此局限性。然而,该设计在规模化应用时存在与浆料电流分布及剪切稀化流变学相关的挑战。另一种解决方案是采用在阳极液与阴极液中均含有有机配体的Fe³⁺/Fe²⁺复合物的全可溶性全铁RFB。螯合作用可改变铁的氧化还原电位,从而允许在电池两侧使用不同的Fe²⁺/Fe³⁺复合物(图4c)。Yan等人综述了多种具有不同氧化还原电位的可溶性铁配合物。在概念验证系统中,阳极液采用[Fe(TEA)OH]₂(Fe–TEA,E=–0.86V),而阴极液采用[Fe(CN)₆]³⁻/⁴(Fe–CN,E=0.48V)。两种电解质均采用强碱性介质,并通过Nafion膜进行分离。与传统全铁液流电池相比,该系统可提供更高的电池电压和更快的反应动力学,同时有效抑制了HER及铁枝晶的形成。
然而,Fe–TEA复合物的溶解度较低,导致电池能量密度偏低;此外,该复合物易发生解离并释放出Fe²,可进一步还原为金属铁;同时,该复合物也易透过Nafion膜,从而导致电池CE处于中等水平(80–90%),并在长时间循环过程中出现容量衰减现象。为解决这些问题,研究人员开发了经磺酸基团功能化的TEA衍生物,例如二磺化TEA(TEA–2S,图4d)。TEA–2S将溶解度提升至1.85M(即使在–30°C、1C倍率下亦然),且形成了更稳定的铁配合物,可通过更高的分裂能和解离自由能得到证实。此外,与TEA相比,TEA–2S的膜渗透性显著降低,归因于其增强的尺寸排阻效应和Donnan效应。因此,基于Fe–TEA–2S的体系展现出优异的循环性能:在2000次循环后,容量衰减率低至0.0014%/循环,CE高达99.93%,EE为83.5%。另一种缓解复合物解离问题的方法是通过使用六配位配体来改变Fe–TEA中的不饱和五配位结构。一种四磺化乙二胺衍生物(EDTS)兼具高密度负电荷、大分子尺寸和强六配位能力。基于EDTS的体系在3000次循环后仍保持96.08%的容量保持率。双配体复合物亦可支持饱和配位状态。在TEA基础上引入另一种配体2-甲基咪唑(MM),可形成六配位Fe(TEA)MM配合物。该设计实现了在70%电解液利用率条件下、超过1400次循环的稳定运行。
尽管铁络合物大多在碱性环境中发挥作用,但亦开发了近中性pH全溶性体系,用于抑制铁络合物的解离并稳定[Fe(CN)₆]³⁻/⁴⁻体系。一个典型的实例是将氮川三(甲基膦酸)(NTMPA)作为螯合剂用于阳极液中。由此制备的Fe–NTMPA₂–Fe–CN电池展现出卓越的稳定性:在96%容量利用率下经过1000次循环后,每循环容量衰减仅为0.0013%,同时CE和EE分别接近100%和87%。然而,Fe–NTMPA₂的氧化还原电位(相对于Ag/AgCl为0.30V)过高,无法有效用作阳极液;因此需采用具有较高氧化还原电位的阴极液以提供可接受的电池电压。
与用于阳极电解液的多种配合物相比,已报道的用于阴极电解液的螯合物较为有限,其中研究最为深入的是[Fe(CN)₆]³⁻/⁴⁻。然而,[Fe(CN)₆]⁴⁻的溶解度仍是一个关键挑战([Na₄Fe(CN)₆]max=0.56M,[K₄Fe(CN)₆]max=0.76M),而在碱性介质中其溶解度进一步降低(在1M NaOH中[Na₄Fe(CN)₆]max=0.4M,在1M KOH中[K₄Fe(CN)₆]max=0.4M)。目前已开发出多种提高溶解度的策略(图4e)。采用Na⁺与K⁺双阳离子的策略将溶解度提升至1.5M;而用NH₄⁺和Li⁺进行阳离子替代则分别将溶解度提高至1.6M和2.32M,打破配位对称性亦可提高溶解度,例如用2,2‘-联吡啶-4,4’-二甲酰基(Dcbpy)酸替代部分CN配体。
目前,ESS Tech Inc.与VoltStorage正积极推动全铁RFBs的商业化应用。Fe–Zn与Fe–Cr类液流电池示范项目已在美国、中国及加拿大成功部署,充分彰显了铁基液流电池在实际应用中的巨大潜力。然而,若干技术挑战仍制约着其商业竞争力。对于Fe⁰/Fe²⁺反应而言,HER与枝晶形成仍是实现高倍率倍率容量CE及长循环稳定性所面临的关键瓶颈;而对于Fe²⁺/Fe³⁺配合物体系,有效控制电解液交叉反应、提升配位稳定性以及在高浓度条件下维持低电解液黏度,是提高电池整体效率与可靠性的关键所在。
2.2基于多金属氧簇的化学体系
多金属氧簇(POMs)是一类由高价过渡金属构成的无机金属–氧簇配合物。在RFBs中研究最为广泛的POM家族包括Lindqvist型([M₆O₁₉]ₙ,图5a)、Keggin型([(XO₄)M₁₂O₃₆]ₙ)以及Dawson型([(XO₄)₂M₁₈O₅₄]ₙ)。在这些框架内,X表示中心杂原子(例如P、Si和B),而M对应于框架金属(例如W、Mo和V)。从结构上看,POMs是由XO₄四面体单元(如PO₄和SiO₄)与MO₆八面体构建单元(如WO₆和MoO₆)组合而成的,卓越的结构多样性使得通过替换或引入不同金属物种来精细调控电化学氧化还原性质成为可能。
首款基于POM的RFB采用K₆HSiV₃W₁₂O₄₀同时作为阴极电解液和阳极电解液。阴极反应涉及在1.3–1.7V电压下发生的三电子钒氧化还原过程,而阳极反应则依赖于0.4–0.7V电压范围内的钨氧化还原化学反应。该体系实现了高于95%的CE和90%的高容量利用率,且在100次循环后仍保持88%的容量保持率。然而,电池表现出较大的过电势(0.8V),导致其EE低于50%。此外,尽管K₆HSiV₃W₁₂O₄₀的溶解度为0.45M,但实际应用中仅使用了20mM浓度,可能是由于较高浓度下溶液粘度显著增加所致。因此,电流密度被限制在2mA cm⁻²以内,因为更高电流会因质量传递限制而引发显著的极化效应。该研究团队还研究了全[PV₃W₉O₄₀]₉-和全[(SiFe₃W₉(OH)₃O₃₄)₂(OH)₃]₁₄-RFB体系,但体系均在类似低浓度和低电流密度条件下进行测试,实际容量仅为理论容量的50%。
相比之下,H6[CoW12O40]被提议作为一种双极性电解质(图5b);其中CoII/CoIII氧化还原反应作为阴极反应,而WVI/WV氧化还原反应则作为阳极反应。在不使用支持电解质、采用0.4M活物质浓度的条件下,电池在常规RFB电流密度(25–100mA cm⁻²)范围内进行了测试;在25mA cm⁻²下,容量达到理论值的87%,EE为86.7%,CE>98%。为提高比容量,将阴极电解液与阳极电解液的体积比从1:1调整为4:1,以适应阳极电解液中发生的两步、四电子氧化还原反应过程,并将活性物质浓度提高至0.8M。这些改进使比容量从5.1Wh L⁻¹提高至15.4Wh L⁻¹(相当于理论值的78.5%)。本研究标志着基于POM的RFBs向实际应用迈出的重要一步,证明了该电池在实际浓度、电流密度及容量利用率条件下的可行运行。
Li₆[P₂W₁₈O₆₂]可实现一个18电子氧化还原过程。当使用HBr/Br₂作为阴极电解质时,采用0.5M活性物质的电池达到了225Wh L⁻¹能量密度。将Li⁺抗衡离子替换为质子可得到H₆[P₂W₁₈O₆₂](HPOM),与Li⁺、Na⁺及K⁺对应物相比,该化合物具有极低的凝固点(–35°C)和优异的电导率(0.5M时为196.43mS cm⁻¹(25°C)及74.32mS cm⁻¹(–20°C))。特性归因于H⁺的强溶剂化壳层及Grotthuss质子传导机制。在25°C条件下,即使电流密度为100mA cm⁻²,HPOM–钒液流电池仍实现了高达81.82%的高EE。然而,为防止HER而仅采用6电子转移过程,影响了电池的能量密度。
尽管HER通常对阳极电解质构成重大挑战,但引入Na3PW12可动态调节电解质的pH。具体来说,Na3PW12在充放电过程中可逆地接受和释放五个电子,同时从水解离中捕获和释放质子。耦合过程导致电解质中pH在1.3至11之间发生循环变化。因此,HER被有效抑制,使得Na3PW12能够在1.1V的低电位下实现深度还原。此特性凸显了Na3PW12作为一种有前景的低电位阳极电解质在实现高电压RFBs中的应用潜力。得益于POMs在结构和组成上的多样性,近年来该领域已取得显著进展。然而,基于POMs的RFBs仍处于实验室研究阶段,诸多科学挑战制约了其更广泛的应用发展。首先,POMs的合成过程通常复杂且成本高昂;其次,许多体系需要在脱氧环境中才能可靠运行;第三,尽管基于POMs的电池具有较大的分子尺寸,但采用廉价多孔隔膜替代昂贵离子交换膜的电池案例仍鲜有报道。此外,当POMs浓度较高时,电解液粘度急剧增加可能会引发质量传输受限并增大泵送损耗,从而在能量密度与传输性能之间形成权衡关系。在不增加合成复杂度或电解液成本的前提下,通过分子水平上的优化来降低粘度同时维持高活性材料浓度,可作为一种长期策略;而适度提高温度以及优化流道或电极结构,则可提供互补的工程解决方案。通过推进分子设计、可扩展合成及膜结构改性等技术来应对这些挑战,对于充分发挥基于POM的RFBs的全部潜力至关重要。
3.其他无机化学
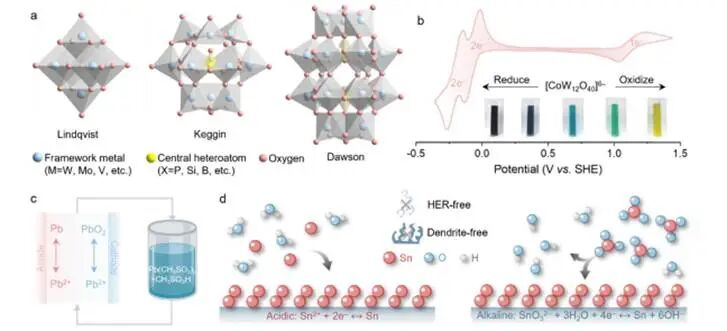
图5POMs及其他无机活性材料在RFBs中的应用
除上述主要无机元素外,钛(Ti)、锡(Sn)、铅(Pb)、铈(Ce)、铜(Cu)及镉(Cd)等其他多种元素亦已被探索用于水系RFBs中。Ce⁴⁺/Ce³⁺具有高达1.2–1.7V的高氧化还原电位,当与合适的阳极电解质配对时可实现较高的电池电压。然而,Ce⁴⁺的实际应用受到若干挑战的限制,包括反应动力学缓慢、竞争性析氧反应(OER)、铈盐溶解度低以及在强氧化剂Ce⁴⁺存在下电极稳定性较差等问题。为解决这些问题,相关研究重点在于优化支持电解质(例如H₂SO₄–CH₃SO₃H混合电解质)、设计化学性质稳定的电极(例如Pt/Ti微网电极),以及采用催化剂或表面改性技术以加速反应动力学。目前,基于铈的RFB仍处于实验室开发阶段,其未来进展将取决于设计出兼具经济性与可扩展性的电极。
所有电池单体电压为1.5V的全铅可充电电池最早于2004年被提出。如图5c所示,铅和氧化铅分别沉积在阳极和阴极上,采用一个含有可溶性Pb²⁺物种的CH₃SO₃H电解液储库。无隔膜设计具有成本效益,且铅材料在HER中所需的高过电势可实现较高的功率密度。然而,仍存在诸多挑战,尤其是铅枝晶的形成以及氧化铅沉积过程缓慢。为克服这些障碍,研究人员探索了电解液添加剂和电极设计策略。
无机氧化还原活性材料的快速发展为开发新一代绿色、耐用且高能量密度的RFBs开辟了新途径。然而,尽管在实验研究方面取得了显著进展,这些成果尚未转化为相应的实际应用;目前大多数无机水相化学体系仍停留在实验室研究或早期示范阶段。其更广泛的应用受到若干相互关联的挑战的制约。
首先,膜交叉渗透问题仍是亟待突破的关键瓶颈。许多无机离子因其较小的水合半径,极易跨隔膜迁移。为突破此矛盾,亟需对离子传输机制进行更深入的研究:特别是精确测定水合态/裸态离子尺寸、在界面处原位监测溶剂化–去溶剂化动力学过程,以及系统表征离子与通道间的相互作用机制,这些研究对于在保持载流子迁移率的前提下实现精准离子屏蔽至关重要。
其次,电极结构正成为决定能量密度与功率性能的关键因素。高沉积容量与快速氧化还原动力学要求电极具备丰富的、易于接触的沉积或催化活性位点、高效的传质路径以及优异的电子导电性,此类电极结构应采用地球储量丰富、成本低廉的材料而非贵金属或稀有元素制备,同时需确保其具备长期的机械与化学稳定性。通过将分级孔隙结构与表面化学调控相结合、并与高导电性膜协同应用的理性电极设计,有望实现与成熟全钒氧化物体系相当的高电流密度运行性能(可达300mA cm⁻²)。
第三,电解质在不同氧化还原状态下的溶解度问题往往被低估。许多无机盐的溶解度具有强烈的价态依赖性,导致在氧化还原状态变化时发生沉淀现象。在实际应用中,此问题通常通过将电解液工作电位设置在溶解度最低组分的溶解度极限远低于该值的范围内来规避,但本身会限制可实现的能量密度。因此,需要采用更系统化的策略来确保电解质在氧化还原转变过程中的稳定性,包括对抗衡离子进行调控、优化辅助电解质以及开展针对性添加剂工程设计。
第四,配体化学为基于金属的RFBs设计提供了一种强大复杂的策略。配位配体可通过调控金属配位环境来加速氧化还原反应动力学并抑制寄生性水分解反应。此外,配体所具有的结构多样性与可调谐性使得通过引入给电子或吸电子取代基来调节氧化还原电位,以及通过引入亲水性官能团来提高配体溶解度成为可能。然而,这些优势往往伴随着新的、且通常相互关联的降解途径,例如金属–配体解离、配体分解以及配体迁移现象。目前,针对这些降解机制进行系统性解析并定量评估其各自贡献的研究仍较为匮乏。整合原位与操作态表征技术将有助于评估配位稳定性并监测配体的结构演变过程。
第五,系统级成熟度仍是非钒水系RFBs领域亟待弥补的关键短板。在各类替代系统中,锌–溴(Zn–Br₂)体系与铁基RFBs目前表现尤为突出,已有多个示范项目投入实际应用。然而,缺乏在真实运行工况下的长期循环性能数据,以及标准化的制造与评估规范缺失,仍制约着其大规模推广应用。诸如多年期耐久性、电解质与组件更换频率、维护需求以及报废后回收策略等关键实际问题,目前尚未得到充分解决。推动该领域发展需要材料化学、工程设计及技术经济分析等多学科领域的协同努力。
总体而言,这些挑战既凸显了无机RFBs开发领域的复杂性,也揭示了其中蕴含的机遇。推动该领域发展需要深入理解离子级输运、溶剂化及配位过程,以指导合理的材料设计;同时,还需弥合实验室阶段的前沿研究成果与实际应用系统中具有成本效益且维护简便的运行需求之间的差距。此进展要求在微观表征技术、可扩展制造、系统级优化和严格的长期循环评估方面取得进展。
展望未来,无机水相RFB的商业化发展呈现出清晰的技术成熟度层级结构。本文重点介绍了处于不同发展阶段的代表性体系:锌–溴体系与铁基体系有望在短期应用中大放异彩,而硫基、锰基及POM基等新兴体系虽具备长期应用潜力,目前仍处于研发初期阶段。硫基体系凭借成本优势脱颖而出,但要充分发挥其潜力,需将零散的实验室研究转向对氧化还原形态与容量利用率的标准化评估,同时开发稳定催化剂与高选择性膜材料。锰基体系虽因较高的氧化还原电位而具备高能量密度优势,但亟需重点解决pH交叉污染问题,并建立统一、按电极面积标准化的性能评估体系。POM体系则是实现高容量、多电子转移储电技术的前沿方向,但其技术突破有赖于提升原子利用效率与长期配位稳定性。最终,推动这些体系实现实际电网级应用,亟需从以发现为导向的研究模式,转向在真实工业工况下开展严谨、标准化的评估研究。