
第一作者:袁紫嫣
通讯作者:蒋浩然
通讯单位:天津大学
DOI:10.1016/j.nanoen.2026.112607
感谢天津大学蒋浩然团队(第一作者:袁紫嫣)校稿!

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年9月液流电池论文奖励清单!
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
1.pH缓冲机制
近中性AIFBs的pH对于控制电解质–电极界面过程及配位环境的稳定性至关重要。传统液–液反应型AIFBs的发展受到阻碍,其原因是:在电化学操作过程中,OH⁻在电解质–电极界面处积累,导致容量快速衰减。电解质–电极界面处水解反应的机理表明Fe-配体配位的稳定性强烈依赖于pH。在充电过程中,阳极电解液中观察到的pH变化主要源于与电极/电解质界面处Fe(III)/Fe(II)-EDTA氧化还原对相关的质子耦合配位及水解平衡。具体而言,Fe(III)-EDTA还原为Fe(II)-EDTA会改变铁中心的路易斯酸性,并扰动Fe-EDTA物种的水解/质子转移平衡,从而导致局部质子耗竭以及局部OH⁻活性的表观增加。界面碱化现象可能使Fe-配体配位环境失稳,并在局部pH超过稳定性阈值时促进Fe的水解。甘氨酸具有两个缓冲范围,分别约为pH=1.3–3.3和8.6–10.6,分别与-COOH/-COO⁻和-NH₃⁺/-NH₂平衡相关。在接近中性的操作条件下,后者主要缓解局部OH⁻的积累,从而抑制Fe物种的水解和沉淀。
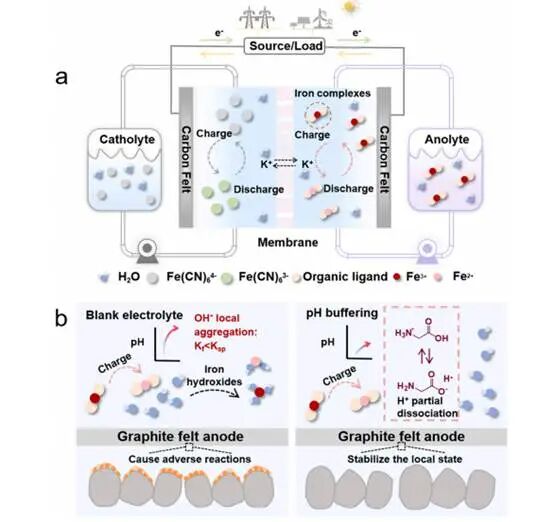
图1.(a)水性全铁基RFBs;(b)不希望发生的水解反应,以及缓冲液辅助下的内部环境稳定化过程
Fe(EDTA)的恒电流充放电(GCD)曲线在充放电平台处显示出一个拐点,对应于由于OH⁻的持续积累而导致铁物种突然沉淀的现象。在充放电过程中,Fe(EDTA)-Gly负极电解质的pH仅略有上升,且充放电曲线非常平滑。Fe(EDTA)电解质的初始pH与Fe(EDTA)-Gly电解质的初始pH相似。随着NaOH的加入,Fe(EDTA)电解质的pH急剧上升,而Fe(EDTA)-Gly电解质的pH则缓慢上升,进一步证明了Gly的pH缓冲效应。CV测试清楚地显示了在电解质中没有缓冲溶液时,经过200次循环后出现的铁沉淀物。Fe(EDTA)-Gly在没有沉淀物的情况下表现出一对氧化还原峰。无Gly体系还出现了与充放电曲线额外平台相对应的电化学特征,提示可能存在竞争性电化学过程。相比之下,加入Gly后,电解液表现出更高的峰电流和更小的表观峰间距,同时未观察到明显沉淀,说明其循环过程中的实际氧化还原响应和稳定性得到改善。。结果表明Gly作为缓冲溶质,能够抑制竞争反应,并在所研究的条件下改善Fe(EDTA)电解质的实际氧化还原响应。结合未观察到明显沉淀的事实,结果与循环过程中Fe-EDTA配位环境更为稳定的观点一致。此外,Fe(EDTA)负极电解液中的界面欧姆电阻(R₁)和电荷转移电阻(RCT)与Fe(EDTA)-Gly负极电解液中的相应值相似。结果表明在所测试的条件下,Gly的加入并未引入显著的额外阻抗。相反,沉淀及竞争性电化学过程可能与水解以及循环过程中的瞬态界面pH变化有关。DRT谱进一步提高了对Fe(EDTA)和Fe(EDTA)-Gly在时间维度上的动力学分析精度。DRT结果表明在Fe(EDTA)电解质中,无论是否存在缓冲溶液,三种电阻均未发生显著变化,说明加入Gly未显著改变初始阻抗响应,也未引入明显的额外阻抗;其主要作用体现为缓解循环过程中的pH波动并维持活性物种稳定性,同时能确保在充放电循环过程中Fe-EDTA配位环境的稳定性。
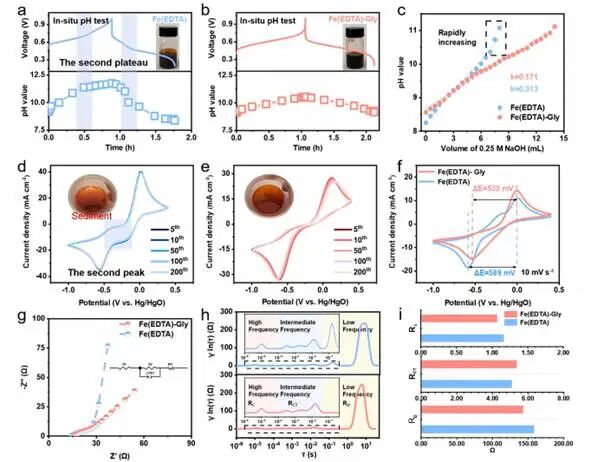
图2.Fe(EDTA)-Gly和Fe(EDTA)电解质的pH监测及电解质稳定性
2.Fe(EDTA)-Gly电解质中的配位结构及分子间相互作用
通过比较EDTA、Fe(EDTA)和Fe(EDTA)-Gly样品的13C光谱,观察到Fe(EDTA)和Fe(EDTA)-Gly中A-C位置的碳信号相对于原始EDTA发生了明显的化学位移变化,表明在EDTA中,电子云的分布发生了重塑,重塑源于EDTA参与与Fe³⁺的配位作用。分子动力学模拟研究结果表明,无论是否存在缓冲剂,主要配位结构均为EDTA。尽管甘氨酸作为缓冲剂的引入可能会轻微扰动Fe(EDTA)的局部配位/溶剂化环境,但并未与Fe强烈配位,从而形成新的Fe–Gly复合物。
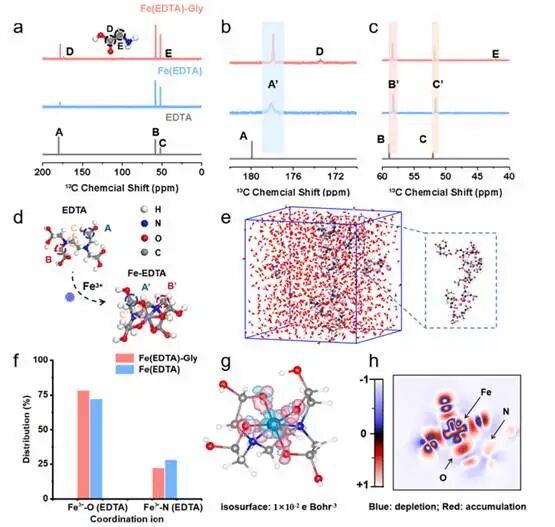
图3.Fe-EDTA的分子配位结构及电子结构
3.Fe-配体配合物的膜交叉行为
活性材料在膜中的扩散特性实验显示与其他螯合剂相比,在中性条件下使用EDTA表现出较大的分子尺寸,可以有效缓解电池中的交叉。Fe(EDTA)、Fe(NTMPA)₂和Fe(BPMG)₂穿过N₂₁₂后的渗透率在120小时后分别测定为3.16×10⁻⁶ cm² h⁻¹、4.75×10⁻⁶cm² h⁻¹和4.50×10⁻⁶ cm²·h⁻¹,归因于Fe(EDTA)螯合物较大的分子尺寸。
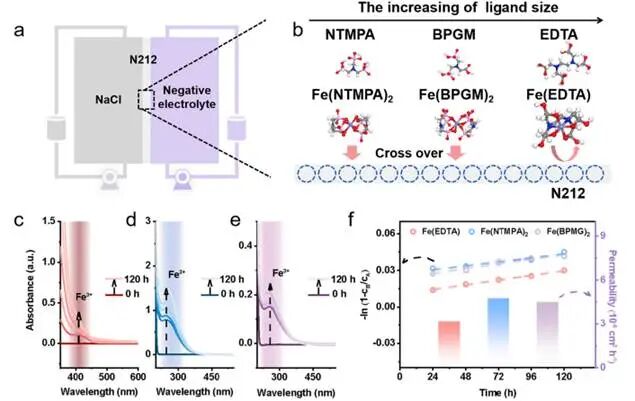
图4. Fe-有机配体在离子交换膜中的扩散
4.Fe-EDTA电解液的电化学动力学表征
EIS测得的电荷转移电阻保持相对较低,并在运行过程中仅表现出轻微变化,表明在所研究的条件下,界面阻抗响应未出现显著恶化。在研究范围内,Fe(EDTA)-Gly电池的电阻值始终低于Fe(EDTA)电池。观察结果与接触相关电阻损耗的降低相符。与多孔电极及电解质中与质量传输相关的极化有关的低频分量(RD)也在约1.00V处呈现出明显的最大值。尽管Fe(EDTA)-Gly电池在该电压下的平均RD较低,但两种电解质之间的整体差异并不显著。
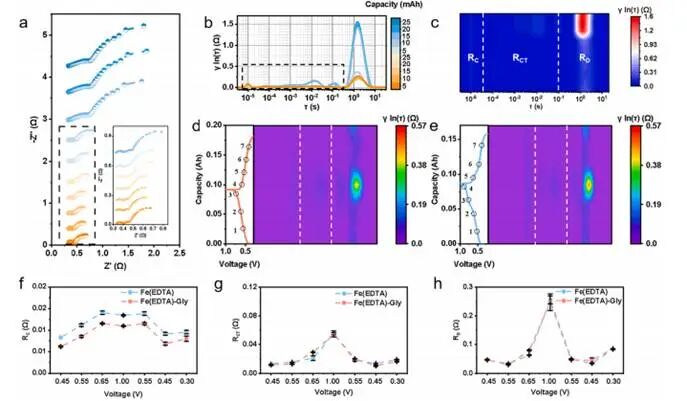
图5.Fe(EDTA)-Gly及Fe(EDTA)电解质的动态分析
5.原位光谱表征揭示Fe(EDTA)-Gly可逆配位行为
拉曼光谱显示在充放电循环过程中,Fe-配体配合物的配位相关振动特征发生了可逆变化:C-N和C-O拉曼信号先可逆地降低,随后又升高;而O-C–O峰则呈现出相反的趋势。并且,随着SOC从0%升高至100%,O–C–O、C–N和C–O振动模式均出现了转变,对应于Fe(III)还原为Fe(II)的过程。在SOC为100%时,所有C–N和C–O信号的强度均有所下降,而O–C–O峰的强度则略有增加。所有峰强度在完全放电后均完全恢复,表明Fe-EDTA电解质具有优异的稳定性。在正极电解质中,在100%SOC时,350至450nm范围内出现了一个吸收带,并且该吸收带随SOC变化而演变,与Fe(CN)6₄⁻氧化形成Fe(CN)63⁻的过程相符。在放电过程中,相应的吸收带沿相反方向演变,并大致恢复了其初始光谱轮廓,与负极和正极电解质中氧化还原物种的逆向转化一致。
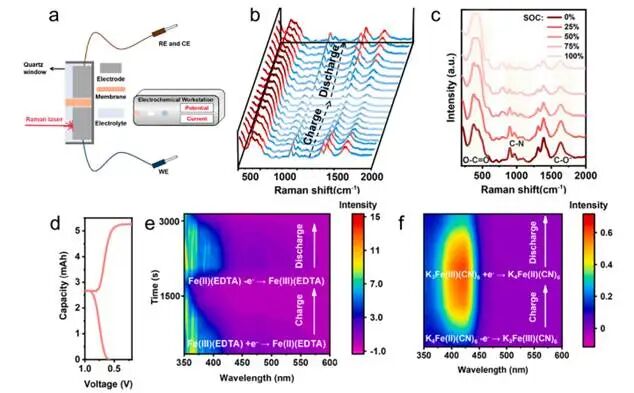
图6.全电池的机理分析
6.电池性能
采用Fe(EDTA)-Gly与Fe(CN)6₄-配对的全电池在整个测试电流密度范围内,Fe(EDTA)-Gly的容量利用率始终高于Fe(EDTA)。并且,随着电流密度的增加,Fe(EDTA)电解液的GCD曲线表现出不稳定的充放电电压平台以及更高的过电位。Fe(EDTA)的低CE源于局部OH⁻积聚,会阻碍Fe离子与EDTA配位,从而导致在充电过程中活性物种发生不可逆损失。在Fe(EDTA)-Gly电解质中,当电流密度为20mA cm⁻²时,EE仍保持在83%,性能优于Fe(EDTA),是由于Gly动态解离为H+,减轻了OH–的积累,导致Fe(EDTA)-Gly电解质具有更高的CE。极化曲线显示近中性AIFB在电流密度为125mA cm⁻²时,峰值功率密度达到53mW cm⁻²。此外,长期循环性能测试显示即使在循环1000次后,充放电电压–时间曲线仍保持稳定,放电容量在循环1000次后仍保持其初始值的86%。
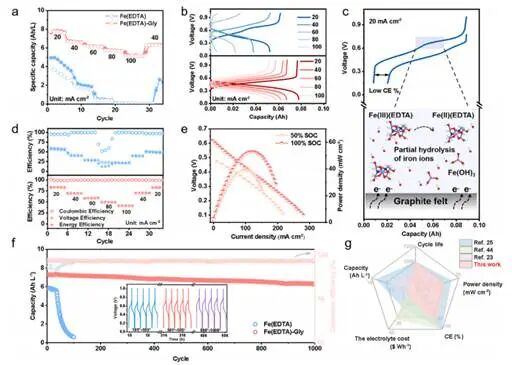
图7. Fe(EDTA)-Gly及Fe(EDTA)电解质的电化学性能