
第一作者:王碧萱
通讯作者:候利强
通讯单位:青岛科技大学

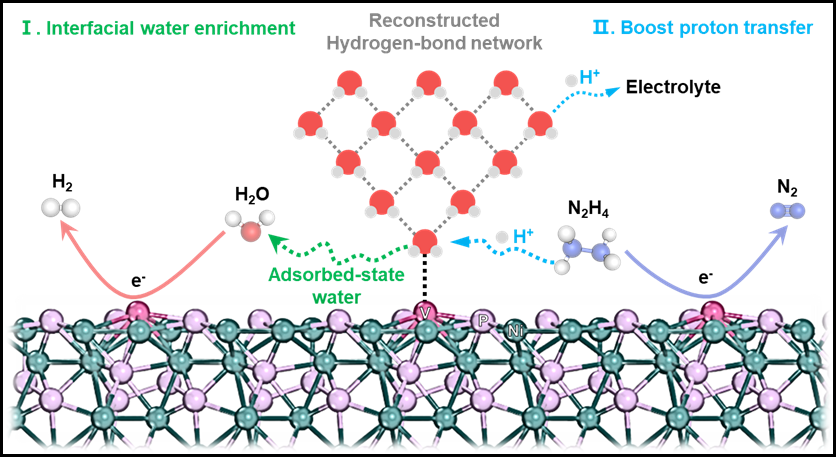
碱性介质中缓慢的水解离动力学以及阳极析氧反应的高热力学电位,严重削弱了水电解制氢的能效。本文提出一种界面水微环境工程策略:将强亲氧性的钒原子引入镍磷化物晶格,实现催化剂–电解质界面氢键网络重构和界面水富集。系统理论模拟和原位光谱表征表明,钒掺杂剂作为电子给体优化局部电荷分布,降低四配位氢键结合水的比例,提高易解离的二配位氢键结合水和自由水的比例。得益于这种富水界面为析氢反应提供充足吸附水,并为肼氧化构建水辅助低能垒质子转移通道,钒掺杂镍磷化物/碳布催化剂仅需 249 mV 过电位即可达到 1000 mA cm-2 的碱性析氢电流密度,仅需 47 mV 即可驱动 100 mA cm-2 的肼氧化。以该催化剂作为双功能电极组装的阴离子交换膜流动电解槽,在 100 mA cm-2 下实现 0.46 V 的超低槽电压,并稳定运行超过 800 小时。
感谢青岛科技大学候利强老师供稿!
本文所用
AEM流动电解槽
由武汉之升新能源有限公司提供
《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
氢能因高能量密度和零碳排放被视为可持续未来能源体系的基石。在各种制氢技术中,碱性水电解因技术成熟和可与非贵金属催化剂兼容而占有重要地位。然而,碱性介质中阴极析氢反应动力学比酸性介质慢约两个数量级,原因是需要额外水解离步骤(Volmer 步骤:H2O + e- → H* + OH-)。同时,阳极析氧反应涉及复杂四电子转移过程,需要较大过电位,使整体槽电压明显高于理论最小值 1.23 V。因此,开发高效非贵金属催化剂并耦合热力学更有利的阳极替代反应,是在安培级电流密度下降低能耗、实现高效制氢的关键途径。
近年来,用小分子氧化反应(如醇、尿素和肼氧化)替代析氧反应以实现节能制氢的策略受到广泛关注。其中,肼氧化反应(HzOR:N2H4 + 4OH- → N2 + 4H2O + 4e-)因理论电位极低(-0.33 V vs. RHE)且产物仅为无害的 N2 和 H2O,展现出显著节能潜力。然而,HzOR 涉及多步脱氢和质子转移,催化剂表面质子受体可用性直接影响反应能垒。尽管过渡金属磷化物(如镍磷化物)具有类氢化酶电子结构和良好导电性,对析氢反应和肼氧化均具有活性,但其在高电流密度下的性能常因界面水供应不足和质子转移路径低效而受损,导致反应动力学急剧下降。
为解决这些瓶颈,界面水微环境工程成为一种有前景的策略。以往研究多集中于表面修饰或构建异质结构以增强水吸附。这些方法虽能在一定程度上改善界面水可用性,但通常只作用于单一半反应,很少解决阳极小分子氧化中的质子转移瓶颈。此外,许多策略依赖复杂多组分设计,可能面临界面相容性差和高电流密度下稳定性有限的问题。一种更简单、更集成、能同时为析氢富集界面水并为肼氧化构建水辅助质子转移通道的策略,仍亟待探索。
本文提出将强亲氧性钒原子引入镍磷化物晶格作为单一掺杂策略,实现上述双重功能。选择钒是因为其在常见过渡金属中具有最低的金属–氧键能,表明最强氧亲和力,因而具有最强能力在催化剂表面捕获和富集水分子。与传统仅调节电子的掺杂剂不同,钒发挥两种协同作用:第一,作为水富集中心,重构界面氢键网络,提高弱氢键结合水和自由水比例;第二,作为电子调节剂,向邻近镍位点提供电子,优化 d 带中心和反应中间体吸附能。这种双重功能不仅确保析氢反应 Volmer 步骤有充足反应水供应,缓解安培级电流密度下的水供应瓶颈,还使界面水分子能通过形成水辅助的 H2O···H···N2H3 质子转移桥直接参与阳极肼氧化过程,从而降低脱氢能垒。
1.界面水微环境的理论模拟和原位光谱表征。
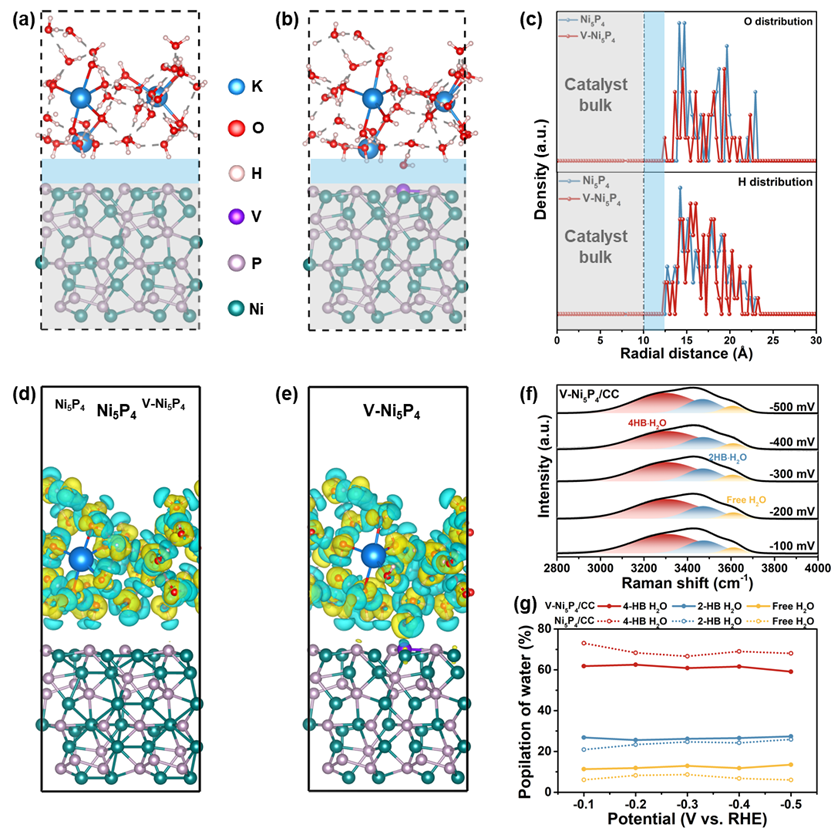
图1:(a) 水分子在原始镍磷化物表面吸附构型的从头算分子动力学模拟快照。(b) 钒掺杂镍磷化物表面的从头算分子动力学模拟快照。(c) 钒掺杂镍磷化物表面沿 Z 轴方向的氧和氢原子密度分布。(d) 镍磷化物–水界面的电荷密度差图;黄色和蓝色分别代表电子积累和电子耗尽。(e) 钒掺杂镍磷化物–水界面的电荷密度差图。(f) 钒掺杂镍磷化物/碳布在不同电位下的原位拉曼光谱及相应解卷积结果。(g) 镍磷化物/碳布和钒掺杂镍磷化物/碳布表面上不同氢键结合水物种(四配位氢键结合水、二配位氢键结合水和自由水)的相对比例随电位变化的比较。
为选择最佳亲氧掺杂剂,系统评估了各种过渡金属的氧亲和力。与其他常见过渡金属(如铁、钴、镍、锰)相比,钒表现出明显更低的金属–氧键能,表明其最强亲氧性。因此选择钒作为掺杂剂,构建钒掺杂镍磷化物催化体系。为在原子尺度阐明钒掺杂对镍磷化物催化机理的调控,采用密度泛函理论计算结合从头算分子动力学模拟,研究钒掺杂对水解离和界面微环境的影响。首先进行从头算分子动力学模拟,观察水分子在催化剂表面的吸附和动态行为。水分子在原始镍磷化物上的吸附表现出明显界面间隙。相比之下,钒掺杂镍磷化物表面表现出更高亲水性,水分子聚集在钒位点并有效减小界面间隙。这一动态模拟结果直接证明钒掺杂有效增强催化剂表面水捕获能力。进一步元素分布统计显示,由于强钒–水相互作用,更高浓度的氧和氢物种在钒掺杂镍磷化物表面累积,为构建富水界面提供分子水平证据。其次,进行电荷密度差计算以揭示催化剂–水界面电子相互作用变化。在未掺杂镍磷化物系统中,界面差分电荷密度图中出现明显电子密度变化可忽略区域,即“空白区”,表明催化剂与界面水之间电子转移极少。相反,钒掺杂后,钒位点与吸附水分子之间界面区域出现显著电荷密度重新分布和电子共享。这一结果证实,钒掺杂不仅富集水分子,还显著改变局部水环境电子结构,增强催化剂与反应物之间电子耦合。
理论计算预测了钒掺杂对界面水富集的促进作用。进一步采用原位拉曼光谱对界面水氢键构型进行定量表征。O-H 伸缩振动区域可解卷积为三个主要组分:约 3278 cm-1 对应强氢键结合的四配位氢键结合水,约 3468 cm-1 对应中等氢键结合的二配位氢键结合水,约 3609 cm-1 对应弱相互作用自由水。在不同阴极电位下(从 -100 mV 到 -500 mV),比较了镍磷化物/碳布和钒掺杂镍磷化物/碳布表面上水物种相对比例。钒掺杂镍磷化物/碳布在整个电位范围内始终表现出更高的二配位氢键结合水和自由水比例,而四配位氢键结合水比例显著低于未掺杂镍磷化物/碳布。这一趋势清楚表明,钒的引入成功重构双电层内氢键网络。刚性、强氢键结合水簇减少,意味着更多水分子转化为二配位氢键结合水和自由水状态,这些状态更易解离或参与质子转移。
2.钒掺杂镍磷化物/碳布催化剂的合成、形貌和结构表征。
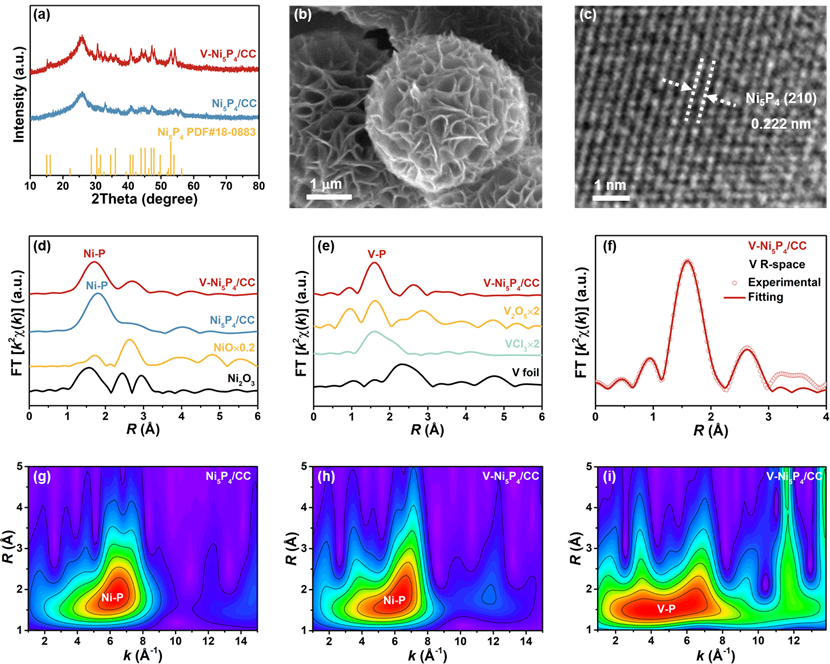
图2:(a) 钒掺杂镍磷化物/碳布和镍磷化物/碳布的 XRD 图谱及标准镍磷化物衍射图谱(PDF#18-0883)。(b) 钒掺杂镍磷化物/碳布的 SEM 图像。(c) 钒掺杂镍磷化物/碳布的 HRTEM 图像。(d) 镍 K 边 FT-EXAFS 光谱。(e) 钒 K 边 FT-EXAFS 光谱。(f) 钒掺杂镍磷化物/碳布的钒 K 边 EXAFS 拟合曲线。(g, h) 分别为镍磷化物/碳布和钒掺杂镍磷化物/碳布的镍 K 边 R 空间小波变换 EXAFS 光谱。(i) 钒掺杂镍磷化物/碳布的钒 K 边小波变换 EXAFS 光谱。
基于上述理论见解,通过两步法成功制备碳布负载的钒掺杂镍磷化物自支撑电极。首先通过水热过程在亲水处理碳布纤维上原位生长钒掺杂氢氧化镍纳米片阵列前驱体。随后,前驱体在惰性气氛中用次磷酸钠作为磷源进行低温气相磷化,得到最终钒掺杂镍磷化物/碳布催化剂。未掺杂镍磷化物/碳布用相同步骤制备以作比较。合成产物晶体结构用 X 射线衍射表征。钒掺杂镍磷化物/碳布所有衍射峰与六方镍磷化物标准衍射图谱(PDF#18-0883)高度匹配,未观察到可归因于钒基磷化物或氧化物的杂质峰。这表明钒引入未改变镍磷化物体相晶相,目标催化剂成功合成且纯度较高。扫描电子显微镜观察微观形貌。钒掺杂镍磷化物/碳布保留前驱体纳米片阵列形貌,这些纳米片交织在碳布纤维表面形成多孔纳米花状结构。这种三维多孔结构有利于暴露更多活性位点并促进电解质渗透和气泡释放。高分辨透射电子显微镜图像进一步揭示材料微观晶体结构。在钒掺杂镍磷化物纳米片中可以观察到清晰连续晶格条纹,测量晶面间距为 0.184 nm 和 0.222 nm,分别对应六方镍磷化物 (302) 和 (210) 晶面。高分辨透射电镜结果再次证实磷化产物是高结晶度镍磷化物,未发现明显钒相关团簇或第二相颗粒。
为深入了解钒掺杂对镍磷化物局部原子配位环境的影响,进行 X 射线吸收精细结构谱分析。镍 K 边傅里叶变换 k3 加权扩展 X 射线吸收精细结构谱显示,钒掺杂镍磷化物/碳布和镍磷化物/碳布均在约 2.1 埃处显示一个主峰,归属于镍–磷散射路径。在相应小波变换扩展 X 射线吸收精细结构谱中,未分辨出对应镍–磷–镍多重散射路径的明显瓣。这是因为镍–磷–镍多重散射路径由于中间磷原子前向聚焦效应以及纳米催化剂中显著结构无序性,具有固有弱背散射振幅,难以从主导的镍–磷和镍–镍单散射贡献中直观分离。因此,傅里叶变换扩展 X 射线吸收精细结构数据定量拟合使用两个主导单散射路径,包括约 2.2 埃处镍–磷和约 2.7 埃处镍–镍(相位未校正),同时排除镍–磷–镍多重散射路径以避免过拟合,因为其 inclusion 未产生统计学显著改善。
拟合结果显示,钒掺杂镍磷化物/碳布中镍–磷配位数从镍磷化物/碳布中的 4.7 降至 3.7,平均镍–磷键长从 2.254 埃缩短至 2.209 埃。R 空间小波变换扩展 X 射线吸收精细结构谱进一步直观证实这种镍–磷键长收缩。从经典原子半径角度看,用较大钒原子(约 1.34 埃)取代镍原子(约 1.24 埃)通常预期引起晶格膨胀。然而,观察到的键长缩短代表一种“反常”现象,可归因于钒(1.63)和镍(1.91)之间显著电负性差异。在掺杂系统中,钒原子作为电子给体,将部分电子密度转移给周围镍和磷原子。这种电荷重新分布增强钒与相邻原子之间化学键合,特别是与电负性更强的磷的键合,导致键收缩,表现为平均镍–磷键长减小。
为直接确定钒在镍磷化物晶格中的存在形式和配位环境,收集了钒 K 边傅里叶变换扩展 X 射线吸收精细结构谱。钒掺杂镍磷化物/碳布在约 1.997 埃处显示一个突出主峰,与钒箔特征钒–钒键峰明显不同,归属于钒–磷散射路径。值得注意的是,还观察到约 2.5 埃(相位未校正)处次级峰,归属于来自主体晶格中相邻镍原子的钒–镍单散射路径,证实钒取代镍位点同时保持与周围金属框架键合。使用钒–磷和钒–镍路径对钒 K 边扩展 X 射线吸收精细结构进行拟合,得到具有统计意义配位数和物理合理 Debye-Waller 因子。在约 2.86 埃处不存在钒–钒路径,结合小波变换扩展 X 射线吸收精细结构谱显示对应钒–磷相关性强度而无钒箔特征信号,明确证实钒物种以原子分散掺杂剂形式取代镍磷化物基质中镍位点,而非团簇或氧化物纳米颗粒。扩展 X 射线吸收精细结构分析可靠性进一步得到两个边清晰 k 空间振荡曲线和令人满意信噪比支持。
3.钒掺杂镍磷化物/碳布催化剂的电子结构和化学状态分析。
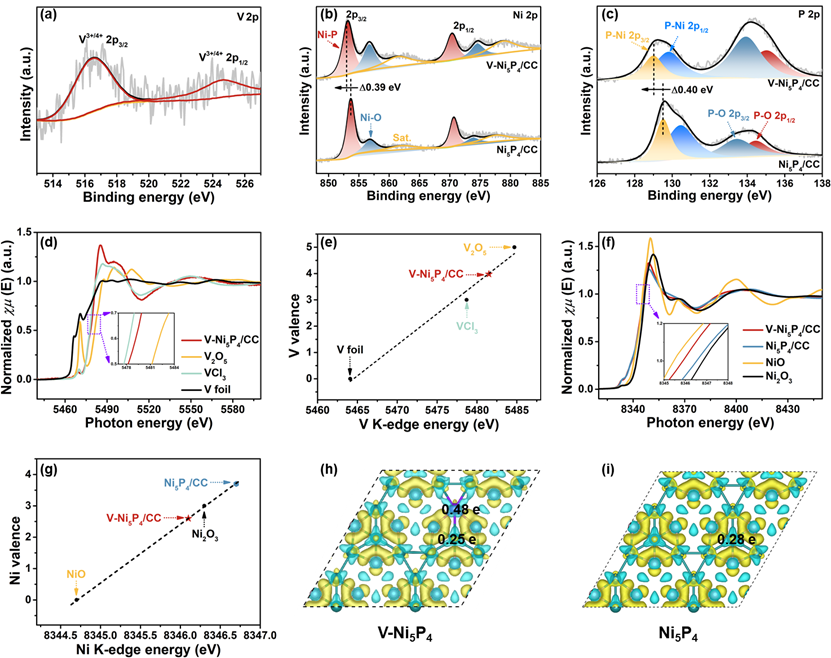
图3:(a) 高分辨钒2p XPS 光谱。(b) 高分辨镍2p XPS 光谱。(c) 高分辨磷2p XPS 光谱。(d) 以钒箔、三氯化钒和五氧化二钒为参考的钒K 边XANES 光谱。(e)钒K 边吸收能量与氧化态的线性关系,以及钒掺杂镍磷化物/碳布中钒平均价态的确定。(f)镍K 边XANES 光谱。(g)镍K 边吸收能量与氧化态的线性关系,以及样品中镍平均价态的确定。(h, i) 分别为钒掺杂镍磷化物和镍磷化物体系的Bader 电荷分析,标注了每个原子的平均电子得失。
为揭示钒掺杂对镍磷化物催化剂表面化学状态和电子结构的调控机制,进行系统 X 射线光电子能谱分析。调查扫描结果证实钒掺杂镍磷化物/碳布材料中钒、镍和磷元素共存,表明目标组分成功引入。高分辨钒 2p 光谱在结合能 516.6 eV(钒 2p3/2)和 524.6 eV(钒 2p1/2)处显示一对特征峰,表明钒在催化剂体相中主要以正氧化态(V3+/V4+)存在而非金属钒。进一步分析高分辨镍 2p X 射线光电子能谱显示,两个样品均显示对应镍–磷键合拟合峰。值得注意的是,与未掺杂镍磷化物/碳布相比,钒掺杂镍磷化物/碳布的镍 2p3/2 主峰向低结合能方向移动。这种负移表明镍位点周围电子密度增加,意味着钒掺杂导致部分电子转移至镍物种,从而降低其价态。相应地,在磷 2p 光谱中,129.02 eV 和 130.07 eV 处峰归属于镍磷化物晶格中磷化物物种,而 134.07 eV 处宽峰来源于表面磷氧化物。钒掺杂后磷 2p 峰位置也表现出明显向低结合能方向移动,进一步证实钒引入对整体电子结构扰动。
为获得关于体相氧化态和未占据电子态密度更精确信息,采用 X 射线吸收近边结构谱。钒 K 边 X 射线吸收近边结构谱显示,钒掺杂镍磷化物/碳布白线(吸收边阈值峰)位置介于三氯化钒(V3+ 参考)和五氧化二钒(V5+ 参考)之间,直接证实钒在镍磷化物晶格中混合氧化态特征(介于 +3 和 +5 之间)。基于吸收边能量与氧化态之间线性关系,使用一阶导数法精确定量得到钒掺杂镍磷化物/碳布中钒平均价态约为 +3.98。该值与 X 射线光电子能谱结果相印证,并证实掺杂钒主要以高氧化态存在,充当缺电子中心。同时,镍 K 边 X 射线吸收近边结构谱为理解镍电子变化提供关键证据。与镍磷化物/碳布相比,钒掺杂镍磷化物/碳布吸收边向低能方向移动,明确表明未占据镍 3d 轨道减少,即镍平均氧化态降低。利用镍 K 边能量与氧化态之间校准曲线,定量拟合显示镍磷化物/碳布中镍平均价态约为 +3.7,而在钒掺杂镍磷化物/碳布中显著降低至 +2.6。这种显著价态降低与 X 射线光电子能谱中镍 2p 结合能负移高度一致,共同证实从钒到镍电子转移路径。
为从理论角度量化钒掺杂引起电荷重新分布,进行 Bader 电荷分析。计算结果以原子着色示意图形式直观展示。在钒掺杂镍磷化物系统中,钒原子表现出强电子给体特征,平均失去 0.48 个电子,而相邻镍原子平均仅失去 0.25 个电子。相比之下,在未掺杂镍磷化物系统中,镍原子平均失去 0.28 个电子。比较分析表明,钒掺杂后镍原子电子损失从 0.28 个电子降至 0.25 个电子。结合上述实验观察(钒高氧化态和镍还原态),这些计算结果建立清晰电荷流动情景:钒作为强电子给体,将电子转移给相邻镍原子,从而使钒保持相对较高氧化态(约 +3.98),同时降低镍氧化态(从 +3.7 降至 +2.6)。
4.钒掺杂镍磷化物/碳布催化剂在析氢反应、肼氧化反应和双电极系统中的电催化性能。
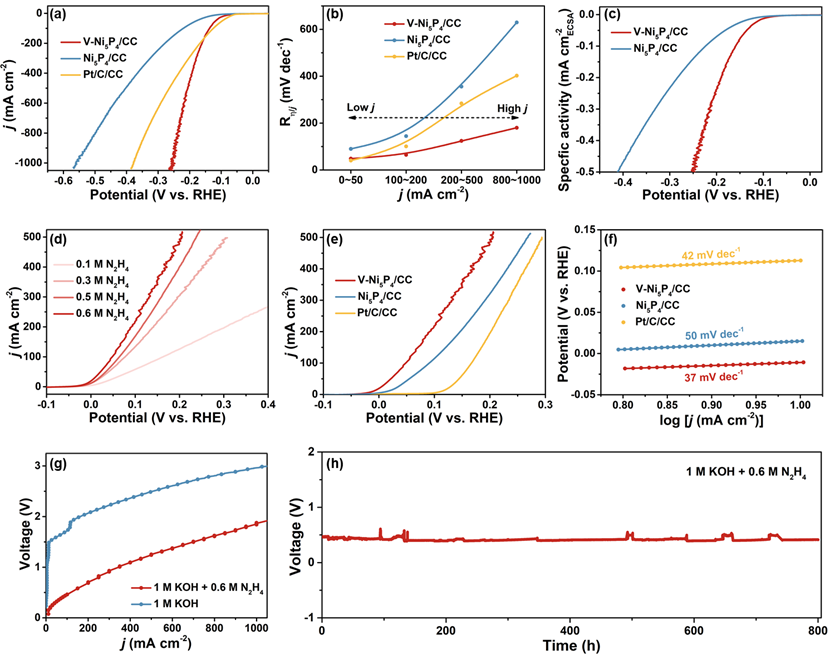
图4:(a) 1.0 M 氢氧化钾中的析氢极化曲线(iR校正)。(b)相应的Tafel 斜率随电流密度的变化。(c)钒掺杂镍磷化物/碳布和镍磷化物/碳布的电化学活性表面积归一化析氢极化曲线。(d)钒掺杂镍磷化物/碳布在不同肼浓度下的肼氧化极化曲线。(e) 1.0 M 氢氧化钾+ 0.6 M 肼中肼氧化极化曲线的比较。(f) 相应的肼氧化Tafel 斜率比较。(g)以钒掺杂镍磷化物/碳布作为双功能电极的阴离子交换膜流动电解槽的极化曲线,分别在有和没有肼的阳极液中进行。(h)在100 mA cm-2 电流密度下的计时电位稳定性测试。面板 (a)、(e)和(g) 中的所有电流密度均归一化至工作电极的几何面积(1 cm2)。
在成功制备钒掺杂镍磷化物/碳布催化剂后,首先评估其在碱性介质中电催化析氢性能,特别关注高电流密度下催化行为。将钒掺杂镍磷化物/碳布活性与镍磷化物/碳布和商业铂碳(20 wt%)在相同测试条件下比较。在 100 mA cm-2 电流密度下,钒掺杂镍磷化物/碳布仅需 137 mV 过电位,显著低于镍磷化物/碳布(221 mV),并接近商业铂碳(126 mV)。值得注意的是,在工业相关高电流密度下,钒掺杂镍磷化物/碳布优越性更加明显。当电流密度增加至 1000 mA cm-2 时,钒掺杂镍磷化物/碳布仅需 249 mV 过电位,远优于镍磷化物/碳布(560 mV)和铂碳(377 mV)。相应 Tafel 分析进一步阐明催化动力学差异。在 10 至 1000 mA cm-2 宽电流密度范围内,钒掺杂镍磷化物/碳布 Tafel 斜率从 48 mV dec-1 适度增加至 180 mV dec-1。形成鲜明对比的是,镍磷化物/碳布从 90 mV dec-1 急剧增加至 630 mV dec-1,铂碳也从 41 mV dec-1 增加至 402 mV dec-1。对于镍磷化物/碳布和铂碳,高电流密度下 Tafel 斜率急剧增加表明速率决定步骤从氢吸附/脱附转变为水吸附/解离,根本原因在于催化剂表面自由水分子供应不足。氢/氘动力学同位素效应测量进一步证实这一机理图景。镍磷化物/碳布表现出明显动力学同位素效应(在 100 至 200 mV 范围内为 2.40 至 4.11),与 Volmer 限制过程一致。形成鲜明对比的是,钒掺杂镍磷化物/碳布在相同范围内表现出显著更低动力学同位素效应值(1.46 至 1.87),表明速率决定步骤转变为氢吸附/脱附。这证实钒诱导界面水富集有效缓解水供应瓶颈,在高电流密度下维持快速析氢动力学。
在钒掺杂镍磷化物/碳布中,亲氧性路易斯酸中心钒有效重构界面氢键网络,确保即使在高电流密度下也有充足反应水供应,从而维持优异反应动力学。电化学阻抗谱测量显示,钒掺杂镍磷化物/碳布表现出最小半圆直径,表明最低电荷转移电阻。此外,通过循环伏安法在非法拉第电位窗口内测量双电层电容评估电化学活性表面积。钒掺杂镍磷化物/碳布双电层电容值为 76 mF cm-2,显著高于镍磷化物/碳布(42 mF cm-2)和铂碳(33 mF cm-2)。这表明钒掺杂有效增强电化学活性表面积,为反应提供更多活性位点。为进一步阐明增强析氢活性来源,解耦增加电化学活性表面积和本征活性改善贡献。尽管钒掺杂镍磷化物/碳布相对于镍磷化物/碳布具有更大电化学活性表面积,提供更多可接触活性位点,但电化学活性表面积归一化极化曲线显示钒掺杂镍磷化物/碳布仍提供显著更高比电流密度,证实活性增强不能仅归因于表面积扩大。进一步计算转换频率以评估每个活性位点本征活性。在 200 mV 过电位下,钒掺杂镍磷化物/碳布转换频率约为镍磷化物/碳布的 3.4 倍。这种显著增强直接证明钒掺杂通过重构界面水结构加速本征析氢动力学,从而促进催化剂–电解质界面水供应和质子转移。
在阳极侧,进一步评估钒掺杂镍磷化物/碳布对肼氧化反应催化性能。首先优化电解质中肼浓度,结果表明 1.0 M 氢氧化钾 + 0.6 M 肼混合物产生最佳活性;因此该组成用于所有后续测试。极化曲线显示,钒掺杂镍磷化物/碳布表现出最突出肼氧化催化活性。在 100 mA cm-2 电流密度下,其工作电位仅为 47 mV(vs. RHE),显著低于镍磷化物/碳布(90 mV)和商业铂碳(166 mV)。即使电流密度增加至 500 mA cm-2,钒掺杂镍磷化物/碳布电位仍仅为 204 mV,而镍磷化物/碳布和铂碳分别需要 268 mV 和 294 mV。相应 Tafel 斜率分析显示,钒掺杂镍磷化物/碳布 Tafel 斜率为 30 mV dec-1,低于镍磷化物/碳布(50 mV dec-1)和铂碳(42 mV dec-1),证实更快肼氧化动力学。为验证观察到肼氧化电流完全来源于完整四电子氧化途径,在 100 mA cm-2 恒定电流密度下通过在线气相色谱测定氮气生成法拉第效率。氮气生成法拉第效率达到约 97.1%,证实肼几乎完全氧化为氮气,部分氧化副反应贡献可忽略不计。
鉴于钒掺杂镍磷化物/碳布对阴极析氢和阳极肼氧化均具有优异电催化活性,组装阴离子交换膜流动电解槽,以钒掺杂镍磷化物/碳布同时作为阳极和阴极,评估其在实际装置中节能制氢潜力。当使用 1.0 M 氢氧化钾作为唯一电解质进行全解水时,达到 100 mA cm-2 和 1000 mA cm-2 电流密度分别需要 1.72 V 和 2.96 V 槽电压。值得注意的是,将阳极液替换为 1.0 M 氢氧化钾 + 0.6 M 肼后,即耦合肼氧化辅助制氢,相应电流密度下槽电压大幅降低至 0.46 V 和 1.84 V。这一结果生动展示用肼氧化替代热力学上更苛刻析氧反应对降低制氢能耗巨大优势。稳定性是评估催化剂实际可行性关键指标。以钒掺杂镍磷化物/碳布双功能电极组装阴离子交换膜流动电解槽表现出优异耐久性,在 100 mA cm-2 下稳定运行超过 800 小时,在 1000 mA cm-2 下运行 250 小时,电压衰减可忽略不计。在 800 小时测试期间电感耦合等离子体质谱分析显示极少金属溶解(钒小于 45 ppb,镍小于 26 ppb,磷小于 88 ppb),且在前 6 小时后达到稳态。这些结果证实钒掺杂镍磷化物/碳布在中等和工业相关电流密度下均具有出色结构完整性和长期稳定性。与最近报道双功能肼氧化辅助电解槽在 100 mA cm-2 下槽电压和长期稳定性比较见补充表。比较证实,我们的钒掺杂镍磷化物/碳布基系统在现有最先进催化剂中提供最低槽电压和最长运行稳定性,进一步凸显其在节能制氢方面实际前景。
5.密度泛函理论计算揭示钒掺杂对析氢反应和肼氧化反应的增强机制。
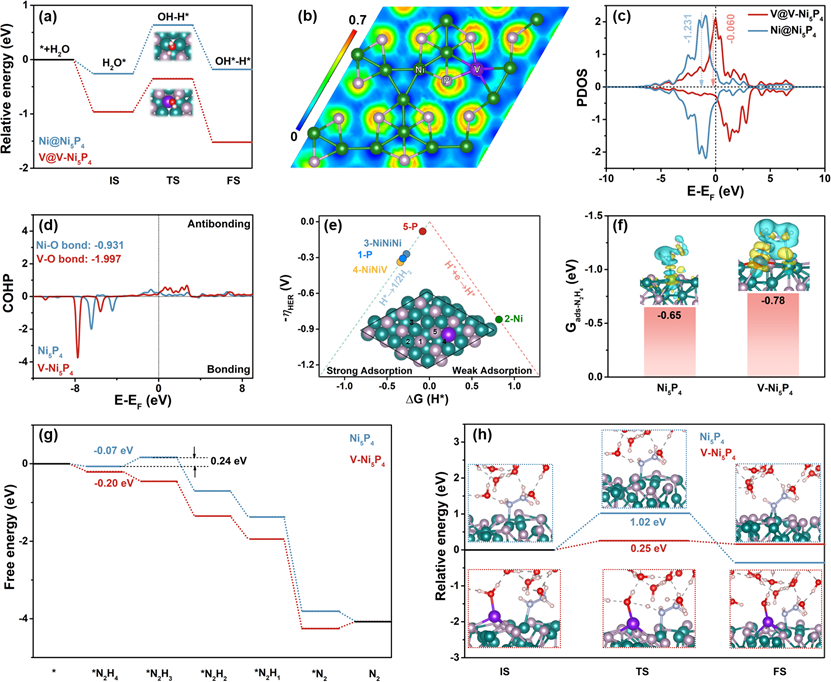
图5:(a) 钒掺杂镍磷化物中钒位点以及镍磷化物中镍位点上水吸附能和解离能垒的比较。(b) 钒掺杂镍磷化物中钒和镍位点的电子局域函数分析。(c) 镍磷化物和钒掺杂镍磷化物中镍 3d 和钒 3d 投影态密度的比较。(d) 吸附水的钒–氧键和镍–氧键的晶体轨道 Hamilton 布居分析。(e) 钒掺杂镍磷化物表面上不同位点氢吸附吉布斯自由能的火山图。(f) 肼在钒掺杂镍磷化物表面上双齿吸附构型的电荷密度差图。(g) 镍磷化物和钒掺杂镍磷化物表面上肼氧化反应路径的自由能图。(h) 第一步肼氧化脱氢步骤(*N2H4 → *N2H3)的动力学能垒比较。
为阐明钒在催化水解离中具体作用,进行密度泛函理论计算以比较钒掺杂镍磷化物表面钒位点和镍位点以及未掺杂镍磷化物表面镍位点上水吸附和解离动力学能垒。在原始镍磷化物镍位点上,水吸附能为 -0.26 eV,解离能垒为 0.90 eV。在钒掺杂镍磷化物镍位点上,相应值分别为 -0.28 eV 和 0.91 eV,表明钒掺杂对镍位点影响可忽略不计。形成鲜明对比的是,钒位点表现出显著增强水亲和力,具有更强吸附能 -0.96 eV 和降低解离能垒 0.61 eV。这表明虽然钒位点可以大幅降低水解离过渡态能垒,但其强亲氧性使其成为捕获和富集水分子高效吸附中心。为评估水吸附能是否对钒掺杂浓度敏感,还构建更高钒含量比较模型。低掺杂和高掺杂模型水吸附能分别为 -0.96 eV 和 -0.93 eV,优化后吸附几何构型几乎相同。微小差异表明,在低掺杂水平下,水亲和力主要由钒位点存在而非其精确浓度决定,支持我们计算模型稳健性。
为深入了解这些活性差异电子起源,进行电子局域函数、投影态密度和晶体轨道 Hamilton 布居分析。电子局域函数分析揭示,在钒掺杂镍磷化物中,钒位点周围电子局域化相比镍位点显著增强,表现出特征性阳离子键合特征。这种更局域化电子分布有利于极性水分子在钒位点定向吸附和极化。投影态密度分析揭示能带结构差异:原始镍磷化物中镍 3d 带中心位于费米能级以下 -1.231 eV,而钒掺杂引入钒 3d 带中心显著上移至 -0.06 eV。根据 d 带中心理论,带中心上移通常增强吸附物与表面之间轨道杂化强度,这与在钒位点观察到的强水吸附高度一致。晶体轨道 Hamilton 布居分析从化学键合角度提供定量证据:钒掺杂镍磷化物系统中吸附水钒–氧键积分晶体轨道 Hamilton 布居值显著低于镍–氧键,明确证实钒与水分子之间更强共价相互作用。为进一步验证 d 带理论在该系统中适用性,检查原始镍磷化物和钒掺杂镍磷化物 d 带中心与水吸附能之间相关性。观察到清晰线性趋势:钒掺杂系统具有更小负 d 带中心(更接近费米能级),对应更强水吸附能。这一关系为钒掺杂诱导增强水亲和力提供电子结构基础。在确定钒位点为高效水吸附中心后,进一步评估钒掺杂镍磷化物表面上氢中间体吸附能力。通过计算五个不同位点氢吸附吉布斯自由能并构建火山图,发现钒掺杂镍磷化物表面上磷位点表现出接近热中性氢吸附强度(-0.08 eV),表明钒引入优化相邻磷位点电子结构,使其成为析氢理想活性中心。