
第一作者;敖越、王晓晓(武汉大学)
通讯作者:李先锋、谢聪鑫、陈胜利(武汉大学)
通讯单位:中国科学院大连化学物理研究所
DOI:10.1038/s41557-026-02275-7
感谢中科院大连化物所李先锋团队(第一作者:敖越)供稿!

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
1.配位作用对Sn4+/Sn2+电对可逆性的影响
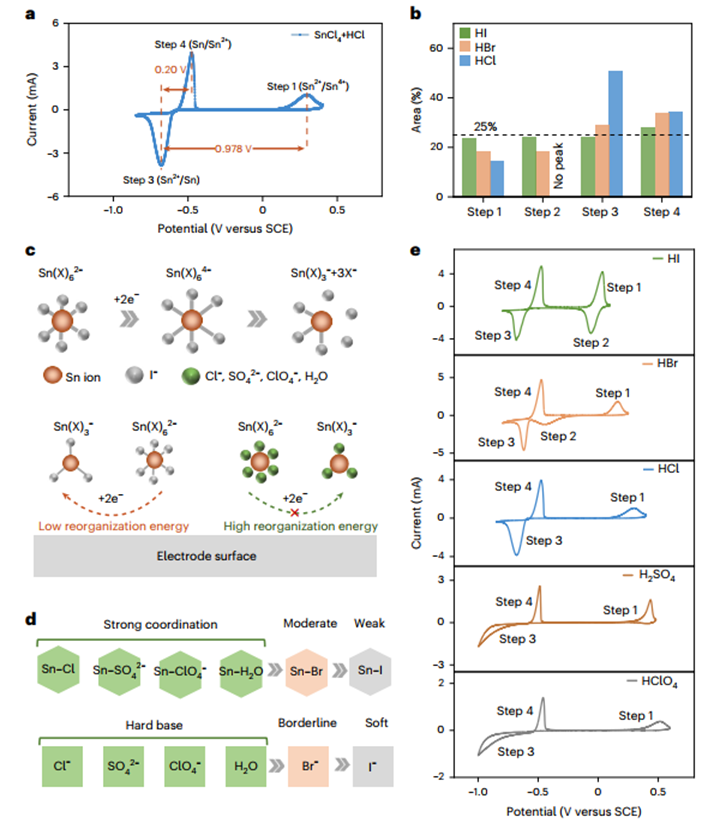
图1.电化学测试
受Sn⁴⁺可逆转化潜力启发,我们基于软硬酸碱理论研究Sn⁴⁺与不同阴离子的配位作用。本征相互作用决定配位强度,进而影响重组能。Sn⁴⁺为硬酸,与硬碱Cl⁻配位强,与软碱I⁻配位较弱。电化学测试表明,阴离子配位强度调控Sn⁴⁺/Sn²⁺可逆性:硬碱体系中电对不可逆;换为溴离子(交界碱)后可逆性提升;软碱碘离子体系可实现高度可逆。CV测试中Sn⁴⁺/Sn²⁺氧化还原峰位差由氯离子体系的 978 mV 降至碘离子体系的 97 mV,同时电子转移阻抗显著下降。综上,合理筛选阴离子、弱化配位强度,能够实现Sn⁴⁺的可逆氧化还原。
2.配位作用对Sn4+/Sn2+电对可逆性的影响
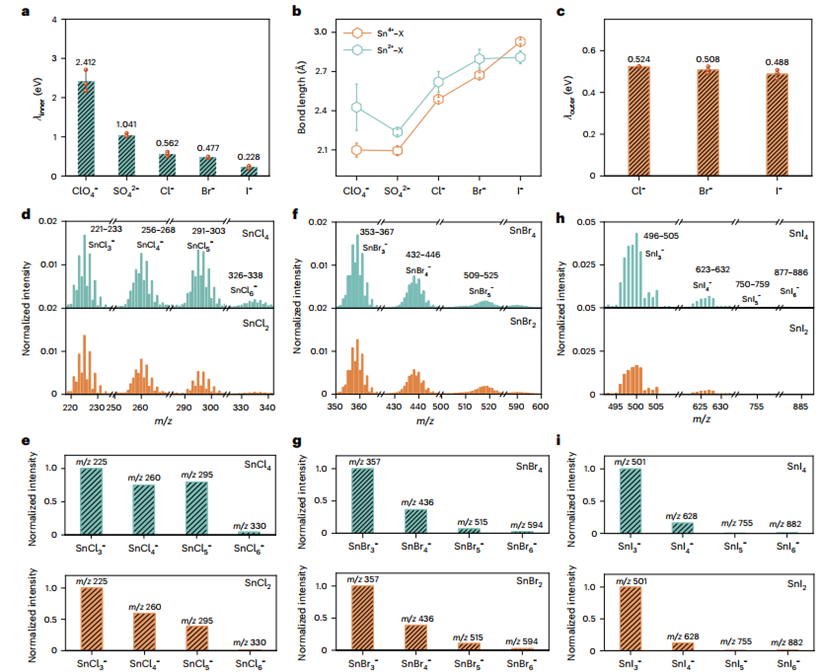
图2.阴离子环境调控Sn4+/Sn2+氧化还原反应的配位结构与重组能
为研究Sn4+/Sn2+电对的可逆性,我们开展从头算分子动力学(AIMD)模拟,评估电极 / 溶液界面处锡离子与阴离子电子转移过程的重组能。总重组能(λ)由内壳层重组能(λinner)和外壳层重组能(λouter)两部分构成:内壳层重组能反映电子转移过程中配位键的弛豫,外壳层重组能描述配位离子周围溶剂化壳层的重排。与文献报道一致,我们发现在平衡状态下,Sn⁴⁺配位数为6,Sn²⁺配位数为3。Sn⁴⁺-X₆还原为Sn²⁺-X₃包含多个步骤:首先Sn⁴⁺-X₆配合物内Sn-X键发生结构畸变,形成可发生电子转移的构型;随后生成的配合物发生弛豫,伴随Sn-X键长与配位数改变。我们基于Sn⁴⁺-X₆和Sn²⁺-X₃的键长弛豫,通过公式计算内层重组能。SnI₆²⁻具有最低的内层重组能,源于其最长的Sn-X键以及最小的键长变化幅度。相比之下,SnBr₆²⁻与SnCl₆²⁻的内层重组能更高。高氯酸体系重组能最大,这是因为其配位能力弱,Sn⁴⁺主要与水分子配位。基于Sn⁴⁺的离子溶剂化半径,我们利用公式进一步计算外层重组能。SnI₆²⁻拥有最大的溶剂化半径,对应的外层重组能最低。ToF-SIMS表征结果验证了这一构型转变过程。
3.兼顾可逆性与溶解度
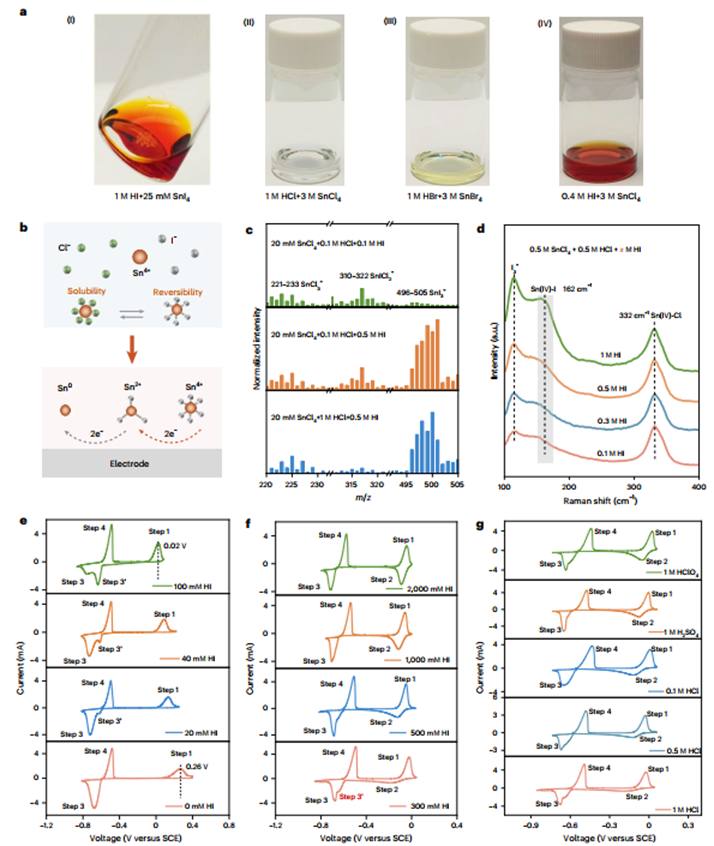
图3.通过 Cl⁻/I⁻ 混合配位实现高可逆性、高溶解度锡电解液
尽管四碘化锡电化学可逆性优异,但溶解度很低(<25 mM),无法满足高能量密度电池需求;而四氯化锡、四溴化锡溶解度较高,可逆性不足。为兼顾溶解度与可逆性,我们向高溶解度四氯化锡体系引入碘离子,借助阴离子竞争配位生成SnI₆²⁻与SnCl₆²⁻,前者保障电化学可逆性,后者维持电解液溶解度,但碘离子浓度过高会析出四碘化锡。原位ToF-SIMS、拉曼光谱证实氯离子与碘离子(溴离子)存在竞争配位,逐步替换可生成混合配体锡配合物;循环伏安结果表明,随着碘离子含量提升,体系逐渐出现可逆的Sn⁴⁺/Sn²⁺氧化还原信号,该过程由SnI₆²⁻主导,反应受扩散控制。
4.高性能锡–溴液流电池及电堆
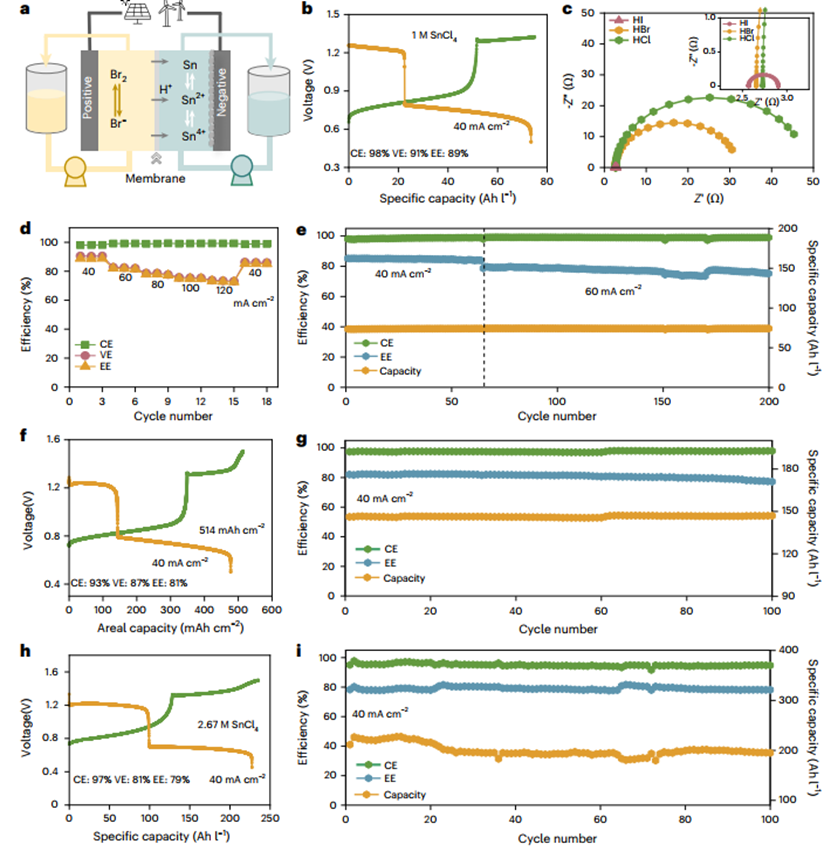
图4.高性能锡–溴液流电池测试
以优化后的SnCl₄ + HI电解液为负极液、Br⁻/Br₂为正极液构建锡–溴液流电池,电池存在两组氧化还原电对;碘电对不会干扰Sn⁴⁺/Sn²⁺反应。相比氯离子体系,碘离子体系充放电电压差大幅降低,在40 mA·cm⁻²下库仑效率98%、能量效率89%,电荷转移阻抗显著降低;提高碘锡配比可进一步减小极化,体系添加HBr用于抑制正极溴离子跨膜,不影响锡电对可逆性。电池可稳定循环200圈以上(482 h),锡沉积无尖锐锡枝晶,比容量接近理论值,电解液利用率达99%,证实两步四电子转移机制;无枝晶特性实现514 mAh·cm⁻²高面容量。提升电解液浓度可获得高于200 Ah·L⁻¹的负极体积容量,长循环中碘离子少量损耗会轻微降低能量效率;继续优化配方可实现227 Ah·L⁻¹比容量、205 Wh·L⁻¹能量密度,稳定运行超过853 h。
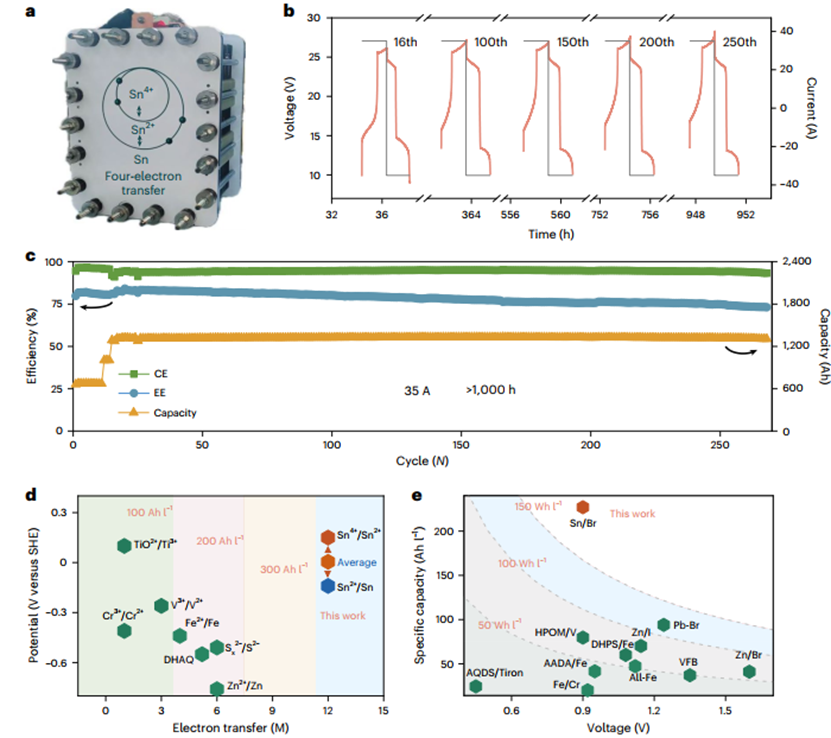
图5.电堆测试