
第一作者:杨文栋
通讯作者:刘沛&郭锦华&段将将
通讯单位:华中科技大学
DOI:10.1038/s41467-026-77810-8
感谢华中科技大学段将将团队(第一作者:杨文栋)校稿!

《2025年我司用户发表的液流电池论文合集》
【论文奖励】2026年8月液流电池论文奖励清单!
【论文奖励】2026年7月液流电池论文奖励清单!
【论文奖励】2026年5~6月液流电池论文奖励清单!
【论文奖励】2026年4月液流电池论文奖励清单!
【论文奖励】2026年3月液流电池论文奖励清单!
【论文奖励】2026年2月液流电池论文奖励清单!
1.碱性铬螯合物的合理设计
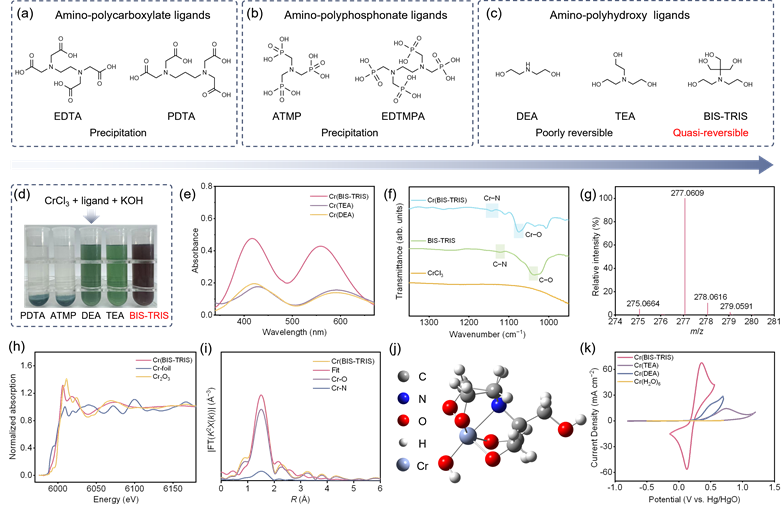
图1.Cr(BIS-TRIS)螯合物的理性设计与结构表征
在三类典型多齿配体中,氨基–多羧酸根配体与氨基–多膦酸根配体均表现出较差的配位稳定性,导致在碱性介质中形成Cr氢氧化物沉淀。不稳定性源于羧酸根与膦酸根的氧供体发生电荷离域或分散,从而降低了单个氧位点的局部电子密度。氢氧根离子可竞争性取代供体原子,引发金属–配体键断裂、配体解离,最终导致Cr氢氧化物沉淀。因此,尽管这些配体在近中性条件下能与金属离子形成稳定螯合物,但它们并不适用于碱性RFB应用。相比之下,氨基多羟基配体(如二乙醇胺(DEA)、三乙醇胺(TEA)及BIS-TRIS)在相同碱性条件下展现出更高的配位稳定性。而且,只有Cr(BIS-TRIS)溶液呈现出深紫色,而其他铬–氨基多羟基配体配合物则呈现浅绿色,并且显示出独特的紫外–可见(UV-Vis)吸收谱。颜色差异表明Cr(BIS-TRIS)的配位环境可能与其他配合物不同。拉曼光谱和傅里叶变换红外(FTIR)光谱显示所有三种配体均通过氮原子和氧原子与铬中心配位。然而,与其他氨基多羟基配体不同,BIS-TRIS提供了更多的潜在供体位点(五个羟基和一个氨基),从而能够在碱性环境中与多种金属离子(如Fe³⁺、Mn³⁺、Ni²⁺和Co²⁺)形成稳定的八面体六配位螯合物。基于此,推测Cr(BIS-TRIS)同样采用类似的八面体六配位构型。
ESI-HRMS检测到m/z=277.0609处的离子,归属于[Cr(BIS-TRIS)(OH)+3H]+(C8H19CrNO6⁺,z=+1;计算m/z为277.0612)。Cr(BIS-TRIS)螯合物包含一个Cr³⁺中心、一个BIS-TRIS⁴⁻配体及一个额外的氢氧化物配体(OH⁻)。EXAFS拟合结果表明Cr(BIS-TRIS)螯合物具有五个1.95Å的Cr-O键和一个1.99Å的Cr-N键。结果支持将Cr(BIS-TRIS)归类为八面体六配位结构,稳健的配位框架增强了金属中心与配体之间的轨道重叠与电子离域作用,从而促进电子转移。基于此结构优势,Cr(BIS-TRIS)相较于传统的Cr(II/III)体系及其他铬–氨基多羟基配体配合物,展现出截然不同的电化学特性。循环伏安曲线(CV)呈现准可逆氧化还原曲线,且氧化还原电位较标准氢电极(SHE)更高,达+0.34V,表明Cr(BIS-TRIS)的氧化还原过程涉及更高价态的铬物种,而非传统的Cr(II/III)氧化还原对。
2.Cr(BIS-TRIS)螯合物的电化学机理
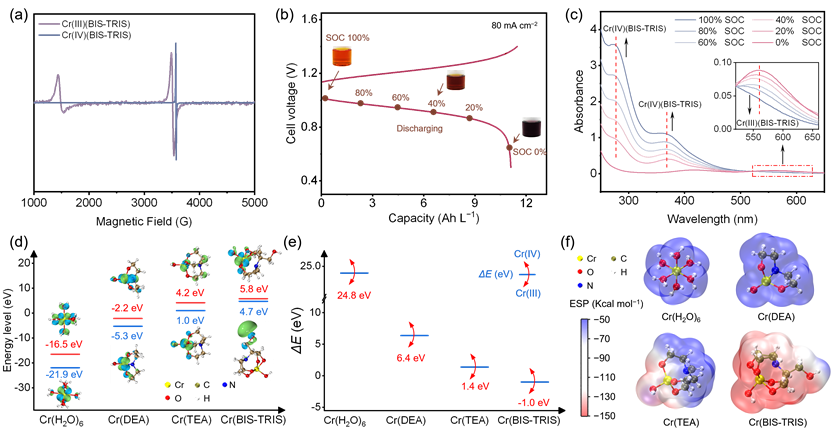
图2.Cr(BIS-TRIS)的电化学机理及理论计算
对于具有3d³电子构型的Cr(III)态,在EPR谱中于g=1.99和g=4.90处观察到相对较宽的信号。充电后,在g=1.97处出现一个尖锐信号,与向具有低自旋3d²电子构型的Cr(IV)态转变相一致。XPS分析显示充电电解质中Cr 2p结合能的正向偏移表明Cr中心更为缺电子,与更高氧化态的形成相符。在放电状态下,Cr 2p谱图在结合能576.1eV与585.3eV处显示主导峰,归属于Cr(III)(BIS-TRIS)。充电后,在更高结合能处(577.5eV与587.2eV)出现新增峰,为Cr(IV)(BIS-TRIS)的特征峰。随后,采用包含10mL 0.5M Cr(BIS-TRIS)正极电解质与30mL 0.5MFe(BIS-TRIS)负极电解质的限容量电池,该Cr(BIS-TRIS)正极电解质可提供11.5Ah L⁻¹的容量。随着SOC降低,正极电解质颜色由浅红色显著转变为深紫色,此现象由强场配体主导,且与酸性Fe-Cr体系中观察到的现象不同。此外,紫外–可见光谱进一步证实了Cr(III/IV)的准可逆相互转化:随着SOC升高,560nm处(Cr(III)(BIS-TRIS))的吸收带逐渐减弱,而274nm与365nm处(Cr(IV)(BIS-TRIS))的吸收带则增强。
在计算模型中,Cr(BIS-TRIS)在所考察的配合物中表现出最窄的HOMO-LUMO能隙及最高的HOMO能级,表明具有相对优越的电子供体特性。配合物中Cr(III)态与Cr(IV)态之间的电子能差计算结果显示Cr(BIS-TRIS)在所考察的配合物中计算得到的电子能差最小。分子范德华表面的静电势(ESP)分布图显示Cr(BIS-TRIS)的表面电势低于其他建模的铬配合物,与氨基–多羟基配体骨架中醇氧基团的高局部电子密度相关。
3.碱性铁铬液流电池研究
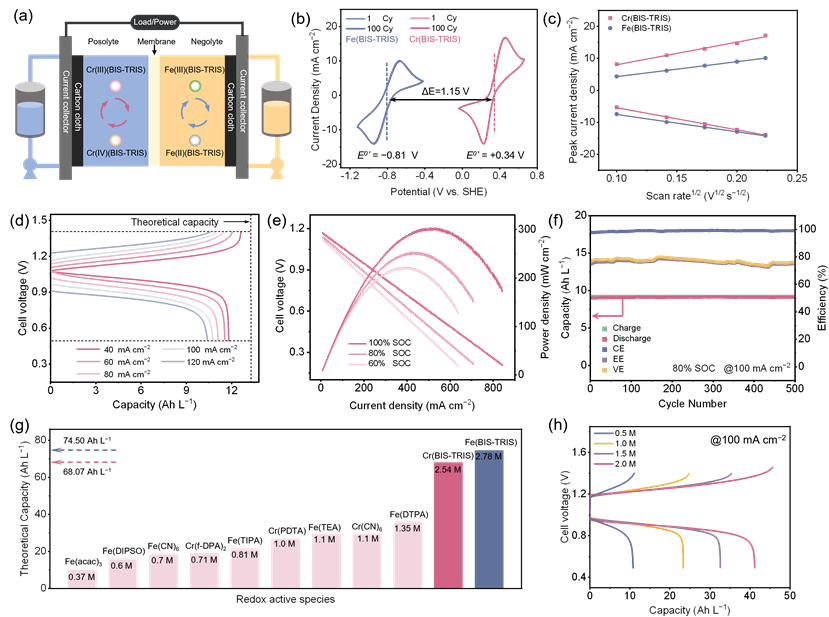
图3.碱性铁–铬RFB的电化学性能与可扩展性研究
碱性Fe-Cr RFB由Cr(III/IV)(BIS-TRIS)正电解质与Fe(III/II)(BIS-TRIS)负电解质构成。循环伏安法分析表明在碱性介质中,Cr(BIS-TRIS)的氧化还原电位为+0.34 V vs. SHE,而Fe(BIS-TRIS)的氧化还原电位为−0.81V vs. SHE,理论电池电压为1.15V。由于配体配位能力强且六配位几何构型稳定,Cr(BIS-TRIS)与Fe(BIS-TRIS)螯合物在强碱性条件下均表现出良好的电化学可逆性与稳定性。
在40–120mA cm⁻²范围内进行的恒电流充放电循环测试表明CE从93.6%提升至98.5%,而EE则从85.1%下降至69.6%。EE的下降主要源于较高电流密度下的浓差极化与欧姆极化。进一步验证结果显示,碱性Fe-Cr RFB在80%SOC时可获得248.8mW cm⁻²的峰值功率密度,在100%SOC时可达303.6mW cm⁻²。性能循环稳定性结果表明,碱性Fe-CrRFB在500次循环中均能稳定运行,未观察到容量衰减现象,同时保持99.0%的库仑效率和75.8%的EE。
电池容量是RFB商业化过程中的另一关键因素。在含5M氢氧化钾与5M氢氧化钠的混合阳离子电解液中,Cr(BIS-TRIS)与Fe(BIS-TRIS)螯合物的溶解度分别为2.54M与2.78M,分别对应的理论容量分别为68.07Ah L⁻¹与74.50Ah L⁻¹。因此,本研究测试了采用0.5–2.0mol L⁻¹电解液浓度的全电池。电解液浓度升高导致CE从97.5%降至90.1%,EE从73.7%降至64.3%,主要归因于溶液黏度增加及扩散限制加剧。然而,放电容量从11.50Ah L⁻¹增至41.15Ah L⁻¹,从而提升了体系的体积容量。
4.碱性铁铬液流电池的容量可恢复性
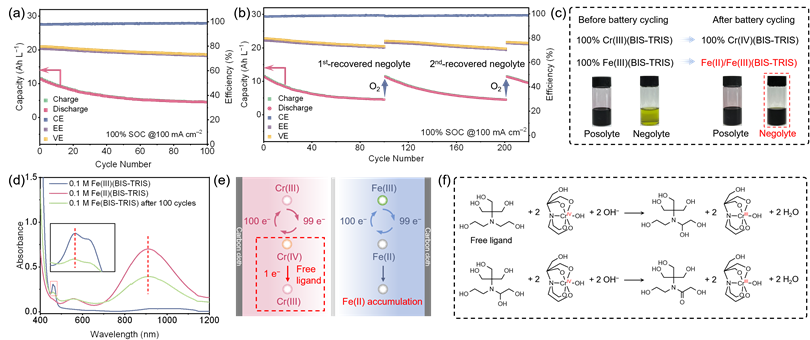
图4.碱性铁–铬RFB的容量恢复机制
为评估容量恢复性能并探究潜在降解途径,本研究采用电解质体积相等的容量平衡电池配置,并将电池循环至100%SOC。在此条件下,可观察到容量逐渐衰减,平均CE为98.3%。当第100次及第200次循环后保留容量降至约40%时,将循环负极电解质暴露于环境空气中6小时,容量可完全恢复。恢复现象证实:所观测到的容量衰减源于负极电解质与正极电解质之间的电荷失衡,而非氧化还原活性螯合物的不可逆分解所致。
为探究可逆容量衰减的成因,对循环后的电解质分析发现Fe(III)(BIS-TRIS)在循环过程中逐渐由浅绿色转变为深黑色,与还原态Fe(II)(BIS-TRIS)的颜色特征相符。暴露于空气6小时后,溶液恢复为浅绿色,证实了氧气介导的氧化再生过程。该现象表明循环过程中Fe(II)(BIS-TRIS)显著累积,亦经紫外–可见光谱分析验证。定量分析显示,循环后Fe(II)(BIS-TRIS)浓度为0.296M,相当于59.2%的Fe(III)(BIS-TRIS)转化为Fe(II)(BIS-TRIS),与观测到的62.5%容量衰减结果一致。相比之下,Cr(BIS-TRIS)与Fe(BIS-TRIS)电解液在循环前及循环后(空气暴露后)的紫外–可见光谱均无变化,证实金属–螯合物未发生分解,且螯合物本身具备固有稳定性。