
第一作者:饶浩耀,潘律名
通讯作者:赵天寿
通讯单位:南方科技大学
DOI:10.1039/d6ee01339b
感谢南方科技大学赵天寿院士团队魏磊老师校稿!

《2025年我司用户发表的液流电池论文合集》
尽管取得了显著进展,液流电池一个持续的技术挑战仍然存在:长时间循环期间的容量损失,严重损害了RFB的循环寿命和运行可靠性。在运行过程中,正、负极半电池之间的氧化还原–离子扩散系数、电场分布和渗透压的差异导致氧化还原物质和水跨膜的渗透率不等,导致两种电解质之间的浓度和体积不平衡。然而,通过重新混合和将电解质重新分配成等体积,可以部分减轻或完全恢复,因此通常被认为是可逆的。然而,在实践中,在重新混合电解质后,容量不能完全恢复到初始阶段,表明在电池运行过程中存在不可逆的不平衡。迄今为止,越来越多的实验证据表明,即使在电解质再混合后,与EVS失衡相关的部分容量损失仍然存在,表明存在一种不可逆的降解途径。平衡EVS是由电解质中活性氧化还原离子的平均价定义的。例如,在VRFBs中,EVS为3.5对应于平衡状态,相当于运行开始时负极电解液中的V3+和正极电解液中的VO2+。在这种情况下,电解液在满电时可以提供100%的容量。理论上,任何偏离这种平衡的情况都会导致两个半电池之间的SOC不匹配,从而限制了可提取的能力。例如,当EVS超过3.5时,过量的活性物种相对于负极侧在正极侧积累,从而将理论上可获得的电荷容量限制在100%以下,而与充电深度无关。理论容量损失的程度随着偏离平衡EVS的增大而逐渐增加。与浓度和体积失衡相比,EVS失衡不能通过简单的电解质再混合来恢复;通常需要额外的外部干预来将EVS恢复到初始平衡状态。因此,EVS失衡导致的容量损失通常被认为是不可逆的,导致RFB中电解质利用率减少和循环寿命缩短。
1.特征紫外–可见吸收峰、离子浓度和平均EVS数值之间的函数关系
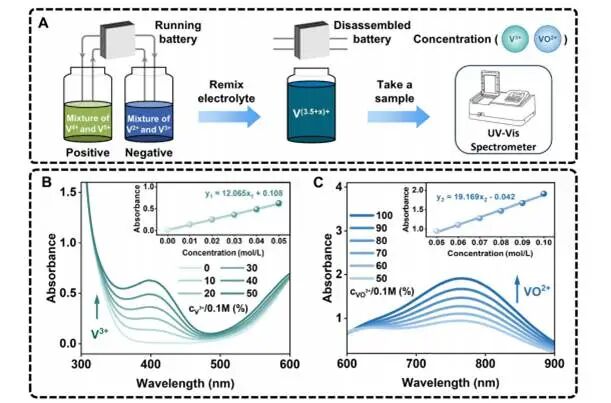
图1.(A)测定EVS的实验程序;不同浓度V3+和(C)765nm与不同浓度VO2+在(B)400nm时紫外–可见光谱的变化及其拟合曲线
VRFBs的EVS可以通过V3+和VO2+浓度定量计算。以往的研究表明V3+和VO2+在表现出明显的特征吸收带,并且比V2+对空气氧化的影响要低得多,因此在环境条件下表现出相对较高的稳定性。本研究采用不同摩尔比的VO2+和V3+(即100%VO2+、10%V3+、80%VO2+、V3+、70%VO2+、60%VO2+、50%V3+、50.7~3.5),对应的EVS从4.0~3.5(即4.0、3.9、3.8、3.7、3.6和3.5)标准溶液的紫外–可见光谱分别在约400nm和765nm处观察到与V3+和VO2+相对应的明确特征吸收峰。结果证实两种钒的吸光度–浓度都符合比尔–兰伯定律可以准确地测定钒离子的浓度。因此,利用所建立的线性卡尺曲线可以可靠地计算出循环电解质的EVS。
2.EVS失衡机制分析
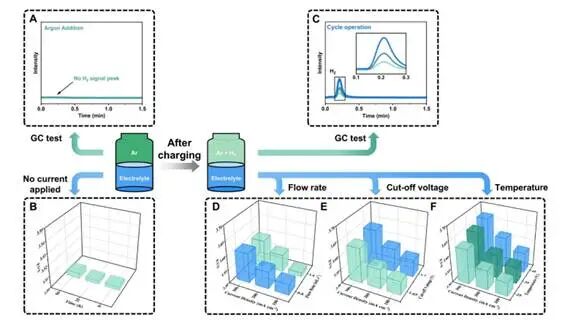
图2.(A)氩气吹扫后电解液罐内气体成分的气相色谱分析;(B)无充放电循环下连续泵送50小时后记录的EVS测量;(C)气相色谱测定罐内气成分;(D)不同流量、(E)截止电压和(F)温度下充放电循环50小时后记录的EVS测量
作为对照实验,系统在不施加任何充放电电流,电解质储层中没有观察到气体变化,证实了电池系统的有效密封和没有外部气体泄漏。结果表明本研究中观察到的EVS并不是来自于空气诱导的活性物质的氧化效应。在施加充电电流后,在大约0.2min处出现了一个新的色谱峰,明确地证实了电池运行过程中氢气的产生。同时,发现EVS有明显的偏差。例如,经过50h的试验,将电流密度从100增加到300mA cm-2后,EVS从3.55增加到3.63,表明随着电流密度的增强,EVS不平衡逐渐增强。此外,降低电解液流量从1.6mL s-1至0.8mL s-1导致EVS增加更明显。同时,较高的工作温度和较高的截止电压进一步加剧了EVS偏差。总体,电流密度的增加、充电截止电压和温度加速了EVS的不平衡。而且,HER一直与EVS偏差同时观察到,表明HER和EVS失衡之间存在很强的相关性。
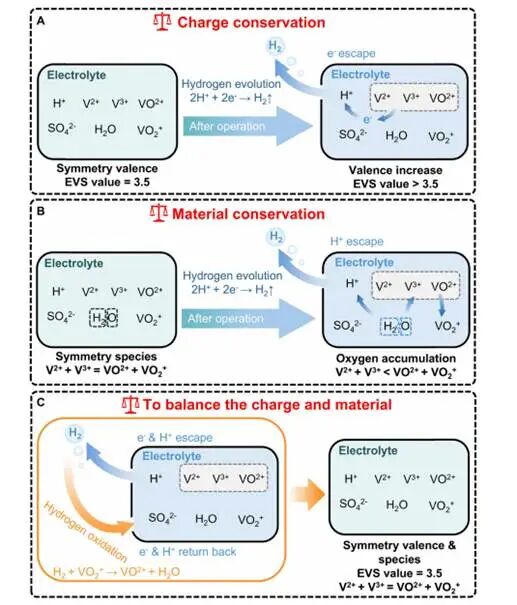
图3.电解质体系中的(A)电荷守恒、(B)材料守恒和(C)价态失衡
HER的存在从根本上破坏了正负极电解液平衡过程。氢气会从电解液系统中带出去质子和电子。为了保持整体的电荷中性,电解质中的特定物质必须经过氧化,以补偿电子的损失。在可能的候选物质中,SO42-和VO2+不太可能提供电子,而具有较低氧化态的钒物种,如V2+、V3+和VO2+更容易失去电子被氧化。因此,钒离子的平均氧化态增加,以保持电中性。从质量守恒的角度来看,HER不仅会导致系统中的氢的损失,而且还涉及到水分子的分解,从而耗尽电解质中的氢气。水中的残余氧与钒离子相协调,增加了含氧钒物种的浓度,特别是VO2+和VO2+,导致高价钒物种的浓度超过了V2+和V3+。因此,电荷和质量守恒的考虑一致表明HER驱动了EVS的增加。
为了消除该影响,必须捕获HER过程中产生的氢,并将其重新引入系统,从而补充丢失的质子和电子,以恢复电荷和质量平衡。理想的策略包括收集释放的氢气以形成再平衡电池,或引入含氢有机化合物比如甲酸乙酸,可以作为氢供体与VO2+反应,有效地补充电解质中的氢和电子。
3.HER诱导EVS失衡的热力学与动力学因素分析
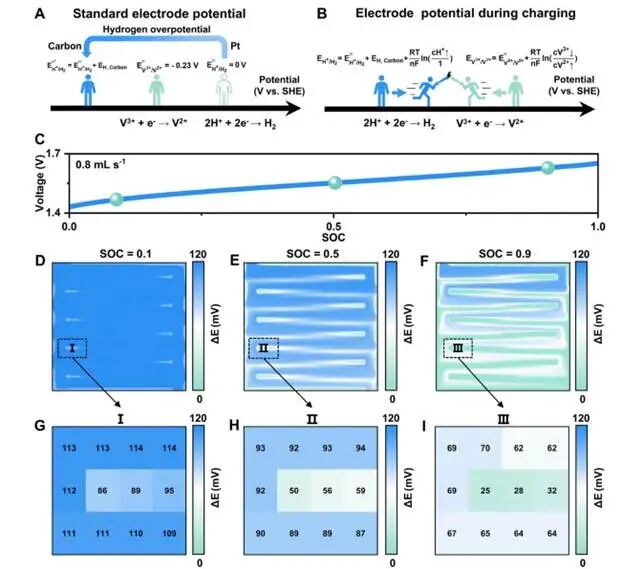
图4.(A)HER与V³⁺/V²⁺的标准电极电势;(B)HER与V³⁺/V²⁺充电过程中的电极电势;(C)电池在流速为0.8mL s⁻¹、电流密度为200mA cm⁻²时的充电曲线;(D)在200mA cm⁻²、截止电压为1.65V、流速为0.8mL s⁻¹条件下,不同SOC下电极内DE空间分布的数值模拟结果;(E)电极在SOC为(D)0.1、(E)0.5及(F)0.9时的DE分布;(G)SOC为(D)0.1、(E)0.5及(F)0.9时、在低下肋对流速率特定区域内的局部DE分布放大图;(H)SOC为(D)0.1、(E)0.5及(F)0.9时、在低下肋对流速率特定区域内的局部DE分布放大图;(I)SOC为(D)0.1、(E)0.5及(F)0.9时、在低下肋对流速率特定区域内的局部DE分布放大图
从热力学的角度来看,在充电过程中,H+和V3+之间发生竞争性电子转移,V3+/V2+的标准电极电位为-0.23V,而HER为0V,表明在标准条件下的热力学更有利。然而,由于碳电极上大量的HER过点位导致HER的实际反应电位比V3+降低转移到更负的值。因此,V3+被优先还原。
随着充电过程的进行,V2+的电流增加,而V3+的电流减小,导致V3+/V2+的电极电位发生负偏移。同时,质子向负电极迁移,导致质子浓度增加,HER电位相应正移。因此,在充电过程中,两种反应之间的能斯特电势差(DE)逐渐减小,HER的热力学驱动力增大,特别是在较高的SOC下。根据实验充电曲线和所建立的三维数值模型,在SOC为0.1时,HER与V3+/V2+之间的DE约为109mV。随着充电的进行,在SOC为0.5时,平均电位差减小到91mV,在SOC为0.9时,平均电位差进一步减小到55mV,表明HER在热力学上越来越有利。
而且,在多孔电极内部出现了显著的空间非均匀性,即能斯特电势分布存在空间差异。在肋下对流速率较低的特定区域HER与V3+/V2+之间的DE降低:在SOC为0.1时降至86mV、在SOC为0.5时降至50mV、在SOC为0.9时降至25mV;这些数值分别比整个电极内的相应平均值低22%至54%。结果表明随着SOC的增加,电极对HER的热力学敏感性增强,此现象在多孔电极中传质速率不足的局部区域尤为明显。
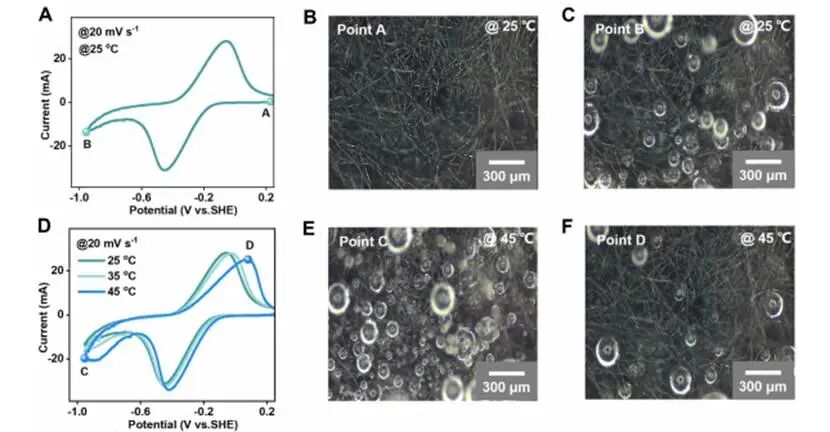
图5. A)V3⁺/V2⁺在25°C时的循环伏安曲线;(B)图5A中A点(0.2Vvs.SHE,25°C)及(C)图5A中B点(1.0V vs.SHE,25°C)时电极内部氢气泡行为的可视化图像;(D)V3⁺/V2⁺在25、35和45°C时的循环伏安曲线;(E)图5D中C点(1.0V vs.SHE,45°C)时电极的可视化图像;(F)图5D中D点(0.08Vvs.SHE,45°C)时电极的可视化图像
CV观察到与V3+/V2+对应的明确的氧化还原峰,随后在约0.65V时出现明显的拐点,超过此峰值后,电流由HER主导。随着扫描速率的增加,随着充电电流密度的增加,HER电流显著增加,同时V2+氧化反应的峰分离增大。原位电极成像显示,多孔电极最初被完全湿润。在A点,电极内没有发现气泡。在B点的CV扫描结束时,氢气泡广泛分布于整个电极。观察结果证实了截止电压的增加和HER的增强之间的相关性,导致了更高的EVS偏差。在不同温度下进行的CV测量进一步表明,温度升高促进了V3+降低到V2+,可以通过更早的反应电位和更高的降低电流来证明。同时,在较高的温度下,HER过程也明显增强,同时在C点有大量的H2积累。此外,在45℃(23mA)时,V2+到V3+的氧化电流甚至低于25℃(26mA)时。氧化峰出现在更正的电位处,表明与25°C相比,在45°C的较高温度下,V²⁺转化为V³⁺的氧化反应具有较低的可逆性及较缓慢的反应动力学。实验结果明显与电化学反应领域的传统认知相悖,因为较高温度更有利于V³⁺/V²⁺氧化还原反应的进行。
为阐明此矛盾现象,在45°C下进行了目视检查;数字图像显示即使在CV扫描结束后于点D处进行检测时,电极上仍存在持续的气泡附着现象。此时,Nernst电位(0.08V vs. SHE)明显高于HER电位(0V vs. SHE)。气泡只能归因于在先前一次V³⁺转化为V²⁺的还原反应中生成的H₂所产生的残留产物。当气泡未能及时排出时,电解液中离子到达电极表面的速率便会受到阻碍。鉴于质子在所有离子中具有最高的迁移率,当传输通道被阻塞时,质子能够更快地到达电极表面,从而在竞争性反应中占据优势。若过量的氢气气泡滞留于电极内部,将减少可用于氧化还原反应的活性位点数量;同时,气泡还会阻碍活性物质的传输,增加传输阻力,即使在较高温度下,也会抑制V²⁺向V³⁺的氧化反应。因此,有必要针对多孔电极在HER后制定相应的氢气气泡去除策略。
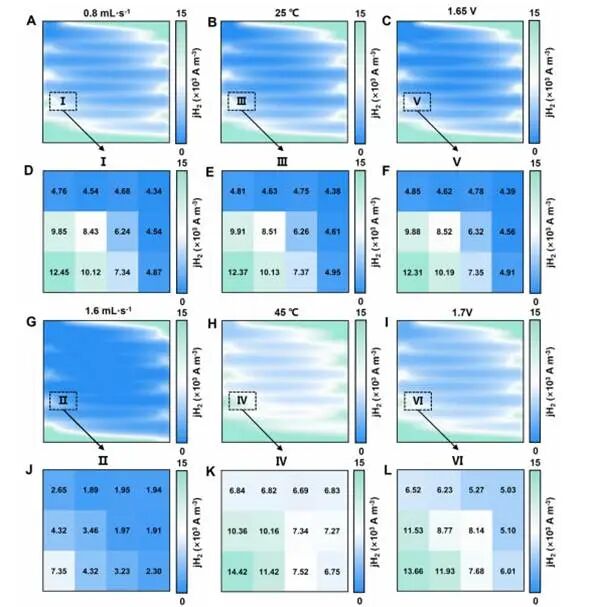
图6.不同运行工况下HER电流密度空间分布的数值模拟结果:流速分别为(A)0.8和(G)1.6mL s⁻¹(截止电压为1.65V,温度为25°C);温度分别为(B)25°C和(H)45°C(流速为0.8mL s⁻¹,截止电压为1.65V);截止电压分别为(C)1.65V和(I)1.7V(流速为0.8mL s⁻¹,温度为25°C);相同工况下选定传质限制区域内的HER电流密度:(D)与(J)为不同流速工况,(E)与(K)为不同温度工况,(F)与 (L)为不同截止电压工况
进一步,使用数值模型研究了不同运行条件下的HER速率。当电解液流速从0.8mL s⁻¹提升至1.6mL s⁻¹时,平均HER电流密度从5.8×10³A m⁻³降至3.1×10³A m⁻³,同时氢气浓度也降低。与之相反,当温度从25°C升高至45°C时,平均HER电流密度从5.8×10³A m⁻³增至7.4×10³A m⁻³;而当截止电压从1.65V提升至1.70V时,平均HER电流密度从5.8×10³A m⁻³增至6.3×10³A m⁻³,上述三种操作条件均显著提升了HER反应速率。
通过对低肋下对流速率区域进行分析数值计算结果表明:在包括流速、高温及提高截止电压在内的多种工况下,该区域的局部HER速率比域平均值高出23%–35%。而且,HER速率的空间异质性与能斯特电势差的变化趋势高度吻合。相应的肋下对流越弱,能斯特电势差越小,而HER速率则越高。总体而言,动力学与热力学分析均表明具有低肋下对流能力的区域充当了HER热点,从而在电池长期运行过程中对EVS失衡起到了重要作用。
4.缓解EVS失衡的调控策略
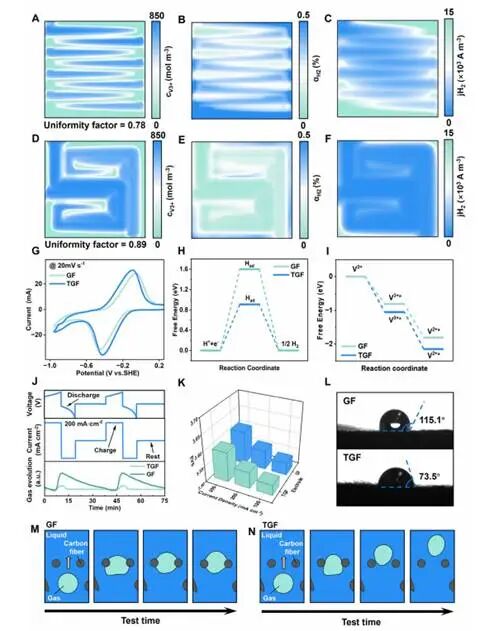
图7.在200mA cm⁻²、截止电压为1.65V、流速为0.8mL s⁻¹条件下,不同流场条件下电极中V³⁺与HER空间分布的数值模拟结果:(A)采用蛇形流场的电池电极中V³⁺浓度分布,(B)氢气体积分数,以及(C)HER电流密度分布;(D)采用旋转蛇形流场的电池电极中V³⁺浓度分布,(E)氢气体积分数,(F)HER电流密度分布;(G)原始电极与经热处理电极上V³⁺/V²⁺氧化还原反应的CV测试;(H)原始电极与经热处理电极表面HER步骤及(I)V³⁺转化为V²⁺还原反应步骤的自由能图;(J)采用电化学差示质谱法检测氢气生成情况;(K)原始电极与经热处理电极在不同电流密度下经过50h测试后的EVS;(L)GF与TGF的接触角测试;(M)GF及(N)TGF中气泡向孔隙流动过程的相位等值线图
数值模拟结果表明与传统蛇形流道电极相比,在采用新设计流场的多孔电极中,反应物的空间分布更为均匀;均匀度因子为0.89,而传统电极为0.78,由此实现了更均匀的电流密度分布。相应地,采用优化流场的电极中氢气平均体积分数降至0.11%,而采用传统蛇形流场的电极中该值为0.27%。此外,优化配置下的HER平均电流密度降至3.24×10³A m⁻³,较传统蛇形流道设计下的6.89×10³A m⁻³降低了52.98%。结果表明通过对流场进行几何结构优化以增强其传质能力并使活性物质分布更加均匀,可有效抑制热点区域的寄生HER反应,从而为缓解由HER引起的EVS失衡问题提供了一条可行的解决方案。除流场优化外,还采用电极表面处理方法来研究抑制HER与EVS偏差的影响。对原始GF电极及热处理TGF电极进行的循环伏安法测量表明,TGF同时增强了HER与V³⁺/V²⁺氧化还原电流,表明热处理引入的含氧表面官能团加速了这两个电化学过程。密度泛函理论计算显示当碳表面引入羟基基团时,计算得到的氢吸附吉布斯自由能从1.59eV显著降低至0.17eV;相比之下,V³⁺与V²⁺的吸附能也分别显著降低至1.81eV和2.15eV。尽管羟基基团对两个竞争性反应均存在影响,但在电池条件下的净效应尚不明确。
此外,差分电化学质谱分析结果表明,在实际电池循环过程中,TGF产生的H2明显减少。并且,测试的TGF的充放电周期显示在100-300mA cm-2下,TGF电极的EVS偏差明显小于GF电极。例如,在电流密度为300mA cm-2时,TGF电极在工作50h后,与GF电极的EVS偏差比GF电极降低了0.011。总之,光谱测量和计算结果表明热处理有效地缓解了在实际VRFB运行过程中由HER引起的EVS不平衡。